Explorer la voie vers une définition biologique de la maladie de Parkinson et ses vastes implications
Date: Mars 2024
Auteurs: Francisco Cardoso, MD; Michael S. Okun, MD ; Shen-Yang Lim, MD ; Njideka Okubadejo, MD; Bastiaan R. Bloem, MD; et Sirwan KL Darweesh, MD, PhD.
Rédacteurs: Lorraine Kalia, MD, PhD; Daniela Berg, MD, PhD; Jeffery H. Kordower, PhD.

La discussion autour de la définition, de la classification et de la stadification de la maladie de Parkinson a été relancée par une série d'articles récents (Encadré 1) . Deux propositions – l'une de Höglinger et al. et l'autre de Simuni et al. – tentent de définir la maladie de Parkinson à partir des connaissances actuelles sur les processus pathobiologiques sous-jacents. Chaque article présente ensuite un système de classification ou de stadification. Historiquement, la maladie de Parkinson a été définie uniquement par sa présentation clinique. Or, la volonté commune de ralentir sa progression nécessitera sans aucun doute un diagnostic précoce, avant l'apparition des symptômes moteurs. Ces articles constituent donc des tentatives de redéfinition de la maladie afin de permettre un diagnostic plus précoce. La discussion ci-dessous, menée par un groupe international d'experts, examine les obstacles et les implications de ces propositions.
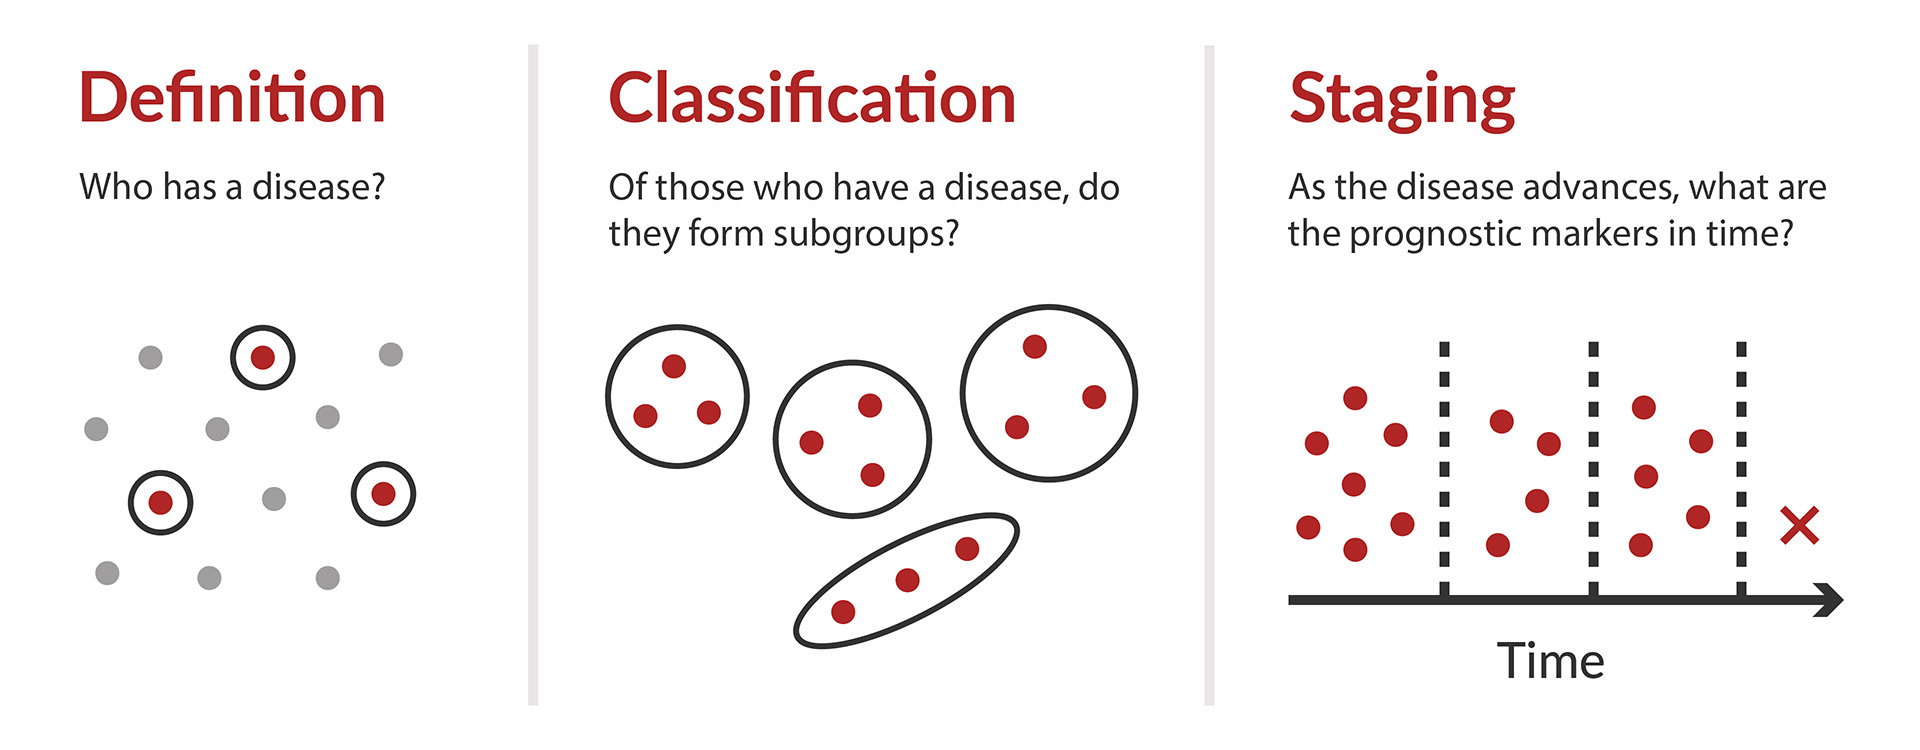
Avant d’entamer la discussion, il est important de saisir la différence entre ces termes : définition, classification et mise en scène.
|
Déclaration de consensus du MDS
Propositions
Éditoriaux
|
Quelle est la raison de ce changement ? Y a-t-il des éléments manquants ?
Dr Okun :
La stadification des maladies existe depuis des décennies, mais la plupart des experts reconnaissent que le domaine du cancer a été pionnier en la matière. Pourquoi souhaiterions-nous « stadifier une maladie » ? J'apprécie le commentaire de la déclaration de consensus du MDS selon lequel cela « facilite une répartition sans équivoque des individus dans des groupes de caractéristiques biomédicales communes le long d'une trajectoire pathologique spécifique ». En cancer, il existe la classification TNM : tumeur primaire, ganglions et métastases (TNM). Attention : dans le cancer, les symptômes du patient ne font pas partie de ce système de stadification classique. Cela pourrait être différent dans la maladie de Parkinson (MP) ? La maladie d'Alzheimer a récemment développé une classification similaire appelée ATN : amyloïde, tau et neurodégénérescence. La MP sera-t-elle la prochaine ? Je pense que, dans la MP, ces concepts évolueront lentement au cours des 3 à 5 prochaines années, car de nombreuses inconnues cruciales et des pièces manquantes subsistent.
Professeur Cardoso :
Les tentatives actuelles de définition de la MP fondées sur la biologie s'inspirent de l'expérience acquise dans le domaine du cancer. Dans ce dernier, l'identification de biomarqueurs associés à des caractéristiques cliniques, thérapeutiques et pronostiques a permis l'élaboration de définitions et de stadifications très utiles aux patients et aux médecins. Malheureusement, ce n'est pas le cas pour la MP, du moins pour l'instant. En cancérologie, des analyses de bases de données contenant plusieurs milliers de patients ont été évaluées de manière très détaillée. En revanche, en MP, les propositions reflètent l'avis des experts sur la base de données limitées. De plus, il est crucial de bien comprendre les facteurs biologiques impliqués dans le développement de la maladie, son évolution et la réponse thérapeutique. Malheureusement, ces connaissances en MP sont actuellement, au mieux, fragmentaires.
Professeur Lim :
Je pense que le principal moteur de cette évolution est la volonté de pouvoir détecter la MP à des stades beaucoup plus précoces, afin d'avoir une chance d'intervenir sur le processus neurodégénératif. En effet, lorsque les patients manifestent des signes moteurs et reçoivent un diagnostic de MP « précoce », une neurodégénérescence importante a déjà eu lieu [Kordower, Brain, 2013]. Comme le sait bien le domaine, de nombreux essais de thérapies modificatrices de la maladie (TMM) ont été menés, mais aucun n'a démontré de bénéfice substantiel [Fox, MDJ, 2018 ; McFarthing, JPD, 2023], et l'une des raisons principales est que la maladie est peut-être déjà « trop avancée » pour que les TMM puissent démontrer leur efficacité. La deuxième raison majeure est que ces essais ont généralement été menés en considérant la MP comme une entité unique, alors qu'en réalité, de multiples causes et mécanismes pathogènes différents sont probablement à l'œuvre [Prasuhn, Molec Med, 2021]. Le passage à une classification biologique répond en partie à ces questions : (i) la MP peut désormais être diagnostiquée à un stade beaucoup plus précoce (par exemple, potentiellement même à la naissance si l’on est porteur d’un ou plusieurs variants du gène de la MP totalement pénétrants [Lim, JPD, 2024]) ; (ii) les essais cliniques testant des traitements ciblant l’α-synucléine peuvent et doivent garantir que les participants recrutés présentent effectivement des signes d’α-synucléinopathie, pour commencer. Bien que la découverte de traitements de fond efficaces soit bien l’une des principales lacunes et l’un des principaux objectifs du domaine, une attention accrue portée aux marqueurs biologiques facilitera et stimulera également la recherche sur de multiples autres fronts concernant la MP et les troubles apparentés. Ainsi, je crois – du moins dans le domaine de la recherche – que ce changement de paradigme, passant d’une vision de la MP principalement clinique à une vision intégrant les nouvelles connaissances biologiques de la maladie, acquises notamment au cours de la dernière décennie, arrive à point nommé et représente une avancée majeure pour le domaine. Il s'agit également d'une évolution naturelle, notamment avec l'avènement récent des tests d'amplification des graines d'α-synucléine (SAA) à partir du liquide céphalorachidien (LCR) [Siderowf, LN, 2023], et la possibilité de les doser de manière non invasive à partir du sang [Kluge, Brain, 2022 ; Okuzumi, Nat Med, 2023]. Cependant, il existe d'importantes réserves, dont certaines ont été abordées par les dirigeants du MDS lors d'une réunion spécialement convoquée à Atlanta en avril 2023 [Cardoso, MDJ, 2024], et j'en parle plus en détail ci-dessous.
Professeur Bloem et Dr Darweesh :
Le diagnostic de la MP nécessite actuellement la présence d'une combinaison de signes moteurs cardinaux, collectivement appelés syndrome parkinsonien. Cependant, les processus pathologiques de la MP débutent bien des années avant l'apparition du syndrome parkinsonien, et plus de 60 % des neurones nigrostriataux dopaminergiques sont déjà perdus lorsque le syndrome parkinsonien cliniquement manifeste apparaît. Ce stade avancé de la pathologie compromet l'efficacité potentielle des traitements modificateurs de la maladie, si ceux-ci deviennent disponibles. Cette énigme constitue la justification du système intégré de stadification de la maladie neuronale à α-synucléine (NSD) (NSD-ISS) et des critères SynNeurGe. L'objectif de ces deux cadres se chevauche ; tous deux sont des systèmes de classification définissant les sous-types de la maladie, y compris les phases les plus précoces précédant le syndrome parkinsonien cliniquement manifeste. Le NSD-ISS propose également un système de stadification évaluant l'étendue ou la gravité présumée de la maladie chez un individu. Les principaux éléments des deux cadres sont la présence de variants génétiques à risque pour la MP, la présence d'α-synucléine pathologique et la perte de neurones dopaminergiques, bien que la manière dont ces classifications sont opérationnalisées diffère. Une caractéristique clé de ces deux nouveaux cadres est l'absence de signes et symptômes cliniques comme éléments définissant la maladie, un choix délibéré pour permettre un diagnostic dès les premiers stades de la pathologie.
Professeur Okubadejo :
L'hétérogénéité de la MP est devenue de plus en plus évidente à mesure que la recherche approfondit notre compréhension des divers mécanismes génétiques, environnementaux et moléculaires sous-jacents à l'origine de cette maladie neurodégénérative cliniquement définie. Bien que l'amélioration des critères diagnostiques cliniques de la MP (tels que les critères diagnostiques cliniques du SMD et les critères de la MP prodromique) ait permis d'exploiter les connaissances factuelles pour améliorer la précision diagnostique de l'ensemble des formes de MP cliniquement évidentes, ces critères restent insuffisants pour identifier la maladie préclinique et reposent encore largement sur les caractéristiques cliniques. La quête de thérapies neuroprotectrices susceptibles de stopper ou de ralentir la pathologie de la MP, et la prise de conscience de l'inefficacité d'une approche fondée sur un mécanisme pathologique présumé unique, ont contribué à un changement de paradigme visant à redéfinir, classer et stadifier la MP à l'aide d'approches prenant en compte les processus biologiques sous-jacents. De plus, les outils d'évaluation de la réponse aux interventions (par exemple dans les essais cliniques) manquent d'objectivité en raison du manque de biomarqueurs fiables, mesurables et sensibles de la progression de la maladie.
Quels sont les avantages et les inconvénients de définir la maladie de Parkinson en fonction des processus pathobiologiques sous-jacents ?
Professeur Lim :
Le principal avantage, comme évoqué précédemment, est qu'une classification biologique de la MP est probablement impérative pour que les essais cliniques de traitement médicamenteux (TMM) puissent commencer à porter leurs fruits. Le principal inconvénient que j'envisage réside dans les potentiels impacts psychosociaux négatifs sur les personnes à biomarqueurs positifs, sans manifestations cliniques, qui seront considérées comme atteintes d'une maladie. S'il est clair que certaines de ces personnes développent ultérieurement des signes cliniques liés à la maladie, la proportion de celles qui présentent une phénoconversion et le moment de cette conversion sont actuellement incertains. Il est important de noter que les cas précédemment signalés comme présentant des « corps de Lewy accidentels » lors de l'autopsie pourraient désormais être considérés comme atteints d'une « maladie » même s'ils n'ont jamais présenté de symptômes de la maladie au cours de leur vie – ni même, peut-être, de signes infracliniques de neurodégénérescence (par exemple, « stade 1A de la NSD » selon le schéma proposé par Simuni et al. [Simuni, LN, 2024]). Bien que j'accepte l'idée que l'on puisse considérer qu'une personne est atteinte d'une « maladie » avant l'apparition de caractéristiques cliniquement identifiables (auquel cas on pourrait peut-être la considérer comme atteinte d'une « maladie »), je pense que diagnostiquer une « maladie » chez des individus qui ne présenteront jamais de symptômes pathologiques au cours de leur vie est problématique. Les deux groupes d'auteurs ont, à juste titre, tenté d'atténuer ces éventuelles conséquences négatives en recommandant explicitement que ces propositions soient actuellement adoptées uniquement dans le cadre de la recherche [Simuni, LN, 2024 ; Höglinger, LN, 2024].
Professeur Bloem et Dr Darweesh :
L'une des principales caractéristiques des nouveaux cadres est qu'ils permettent tous deux un diagnostic basé sur des caractéristiques biologiques, même chez les personnes asymptomatiques. Cette nouvelle conceptualisation constitue un changement radical dans la compréhension traditionnelle de la maladie de Parkinson et ouvre des perspectives de recherche, notamment pour la conception d'essais visant à retarder ou à prévenir la maladie de Parkinson. Parallèlement, nous anticipons que ce changement pourrait également engendrer deux défis spécifiques. Le premier concerne les préoccupations éthiques et sociales liées à l'étiquetage d'une personne asymptomatique comme atteinte d'une maladie. Cette désignation pourrait être justifiée lorsque le consentement éclairé est clair et que les fondements scientifiques sont solides, comme dans le cas des variants génétiques pathogènes à pénétration totale dans la maladie de Huntington ou la maladie d'Alzheimer familiale. Pour les cadres NSD-ISS et SynNeurGe, cette situation pourrait ne s'appliquer qu'à de très rares mutations à pénétration totale. Cependant, les deux cadres qualifient également les personnes atteintes d'α-synucléinopathie et de neurodégénérescence comme atteintes d'une maladie, même si elles ne sont pas porteuses de mutations à pénétration totale du gène SNCA, ce qui introduit un niveau d'incertitude considérable. Le deuxième défi concerne le risque d'application prématurée de ces cadres de recherche en milieu clinique. Une telle application clinique prématurée s'est produite dans le domaine de la maladie d'Alzheimer suite à la publication d'une définition de la maladie d'Alzheimer issue de la recherche biologique. Cela a eu des conséquences inattendues, notamment une perception erronée, parmi les personnes atteintes et les professionnels de santé, du diagnostic de maladie d'Alzheimer comme d'une affection asymptomatique au pronostic incertain. Pour éviter ce scénario, nous avons besoin de directives claires sur le contexte d'application des classifications proposées de la maladie de Parkinson et sur la manière de communiquer un diagnostic de maladie de Parkinson à un stade précoce aux participants à la recherche.
Dr Okun :
Utiliser la pathobiologie comme seule méthode pour définir la MP présente de nombreux avantages et inconvénients. Le plus grand risque, à mon avis, est de ne pas distinguer la « forêt des arbres ». Peut-on mesurer la « neurodégénérescence » à la fois anatomiquement et biologiquement ? La réponse est « en quelque sorte ». Nous excellons dans les examens au chevet du patient et l'attribution de notes sur des « échelles » papier pour évaluer des symptômes spécifiques. Dans la MP, ces scores sur les échelles d'évaluation ressemblent souvent à ceux du golf : plus les chiffres sont bas, mieux c'est (et donc moins de maladie). Nous ne nous sommes pas encore mis d'accord sur une définition biologique de la MP. En 2023, scientifiques et cliniciens ont commencé à envisager plus sérieusement l'« agrégation d'α-synucléine » comme un événement biologique possible ; cela pourrait contribuer à la « définition biologique » de la maladie de Parkinson. L'engouement de 2023 a porté sur un test d'amplification des graines (SAA). Il est important de reconnaître que les scientifiques ne s'accordent pas tous sur l'adéquation du SAA, car le test doit définir biologiquement la maladie de Parkinson, et il n'existe pas de consensus à ce sujet. En tant que domaine, nous devons impliquer les parties prenantes au cœur de nos préoccupations, car nous commençons à envisager d'étiqueter les personnes asymptomatiques et celles dont les gènes de la maladie de Parkinson sont totalement pénétrants. Enfin, la technologie et la science continuent de progresser rapidement et des tests permettant de différencier les différentes formes de maladie de Parkinson seront probablement bientôt disponibles, ce qui constituera un ajout précieux.
Professeur Okubadejo :
Les critères diagnostiques actuels de la MP reposent largement sur sa classification comme trouble du mouvement, alors qu'elle se manifeste par un ensemble de caractéristiques non motrices pouvant précéder les caractéristiques cliniques déterminantes. Les caractéristiques motrices qui constituent la base du diagnostic de premier niveau se recoupent considérablement avec celles d'autres parkinsonismes atypiques, la clarté du diagnostic nécessitant parfois plusieurs années de suivi. L'imagerie des transporteurs de la dopamine, telle qu'elle est actuellement appliquée, ne permet pas de distinguer la MP de ces parkinsonismes neurodégénératifs. Il existe un manque largement reconnu : les stades précoces de la MP, pré-manifestes (y compris les stades pathologiques précédant la MP prodromique), et la cible probable de thérapies neuroprotectrices efficaces, nécessiteraient des biomarqueurs capables de détecter de manière fiable les changements biologiques. De plus, les mécanismes génétiques sous-jacents à la MP varient et soulignent la nécessité d'une approche personnalisée pour le développement d'interventions neuroprotectrices et thérapeutiques. Ainsi, définir la MP en fonction de sa pathobiologie offre l'avantage d'une caractérisation plus précise et objective, ainsi que la possibilité de développer des interventions ciblées et de suivre objectivement la progression de la maladie. D'un autre côté, les approches proposées illustrent la complexité de l'utilisation d'un cadre biologique pour une maladie complexe et hétérogène comme la MP. Les biomarqueurs actuels ne sont pas encore largement disponibles ni accessibles, présentent encore des lacunes dans leur capacité à diagnostiquer définitivement la MP, et il existe un risque qu'une proportion importante de personnes atteintes de la MP ne soient pas autrement caractérisées pour diverses raisons, notamment l'hétérogénéité de la neuropathologie de l'α-synucléine.
Professeur Cardoso :
Une compréhension globale de tous les facteurs impliqués dans ces processus permet de comprendre la cause, l'évolution clinique, les traitements et le pronostic de la maladie. Comme indiqué dans la réponse précédente, c'est déjà une réalité en oncologie. Il est à noter que nos collègues du domaine du cancer y sont parvenus après 80 ans de collecte et d'analyse intensives de données ! Malheureusement, en DP, nous n'en sommes qu'à un aperçu des causes possibles de la maladie. Avancer dans un contexte d'incertitudes et d'inconnues ne fera que semer la confusion et l'incompréhension parmi les professionnels, les personnes atteintes de DP et leurs proches aidants.
Quelles sont les principales forces et faiblesses de chacune des propositions ?
Professeur Cardoso :
Les deux propositions reflètent une connaissance lacunaire des processus sous-jacents. Leur pierre angulaire est la présence d'α-synucléine agrégée, démontrée par le test d'agrégation de l'α-synucléine (SAA). De plus en plus d'éléments indiquent que l'α-synucléine n'est pas essentielle au développement de la MP. Par exemple, de nombreux patients atteints de la MP ne présentent pas d'α-synucléine, que ce soit par SAA ou même lors d'études post-mortem. Cela est particulièrement vrai chez les porteurs de mutations LRRK2, une anomalie génétique fréquente. D'autres protéines, absentes des deux études, jouent un rôle majeur dans la pathogenèse de la MP. La protéine tau en est un bon exemple. Un deuxième problème fréquent réside dans l'utilisation de certaines mutations génétiques dans les propositions de classification et de stadification. Elles ignorent que de nombreuses autres mutations sont certainement impliquées dans la génétique complexe de la MP. Des données montrent également qu'une mutation donnée peut avoir des effets opposés (protecteur ou toxique) selon l'origine ethnique de l'individu. La proposition de stadification se veut fondée sur la biologie. Une condition essentielle à la stadification est sa corrélation avec la progression de la maladie. Malheureusement, les critères utilisés par les auteurs, mutations génétiques et positivité au SAA, ne changent pas au cours de la maladie de Parkinson. Ce seul constat invalide totalement la proposition de stadification. En fin de compte, la seule variable corrélée à la progression est le MDS-UPDRS. Nous revenons donc au point où nous en étions depuis de nombreuses années. Il convient de noter que la proposition de stadification ne fournit aucune définition des caractéristiques cliniques à utiliser comme jalons. Enfin, elle efface purement et simplement le concept de MP, tentant de le remplacer par la « dégénérescence neuronale de l'alpha-synucléine » (DNS). Le problème ici n'est pas un possible mépris de l'histoire. La DNS est un mélange de caractéristiques cliniques dont les évolutions sont radicalement différentes. Un patient atteint d'un trouble du comportement en sommeil paradoxal idiopathique peut rester des décennies sans autre signe clinique. En revanche, une personne atteinte de démence à corps de Lewy (DCL) connaîtra certainement une progression rapide et spectaculaire, avec une espérance de vie considérablement réduite. Pourtant, ces patients si différents sont regroupés sous la même appellation de démence à corps de Lewy. Plus qu'un anathème historique, c'est un grave préjudice pour les patients. Enfin, les oncologues ont toujours gardé à l'esprit la nécessité de créer des schémas de classification et de stadification accessibles partout dans le monde. Outre les lacunes que j'ai évoquées, les deux propositions en matière de démence à corps de Lewy (DP) reposent sur des marqueurs accessibles à une faible proportion de personnes. Si elles triomphent, elles laisseront de côté un nombre considérable de personnes.
Professeur Bloem et Dr Darweesh :
Ces deux cadres méritent d’être reconnus pour avoir initié une discussion essentielle et engageante sur la classification et la stadification potentielle de la MP tout au long de son évolution.
L'un des points forts des critères SynNeurGe est qu'ils incluent la maladie de Parkinson sans α-synucléinopathie. Le NSD-ISS propose le terme « maladie neuronale à α-synucléine » (NSD) pour remplacer à la fois la MP et la DCL (une autre α-synucléinopathie reconnue). Cette dernière proposition est controversée, car certaines personnes présentant l'ensemble des signes et symptômes cliniques de la MP ne présentent pas d'α-synucléinopathie sous-jacente. La NSD couvre donc une fraction importante des cas de MP et de DCL, mais pas la totalité. De plus, le NSD-ISS classe les personnes présentant uniquement une α-synucléine, détectée par un test d'amplification des graines, sans preuve de neurodégénérescence ni de symptômes cliniques, comme atteintes de NSD. Cette classification semble potentiellement problématique, car des études post-mortem montrent que certaines personnes atteintes d'α-synucléinopathie n'ont jamais atteint l'âge requis pour développer des signes cliniques manifestes de parkinsonisme ou de démence.
Cependant, le risque de classer à tort comme maladie des personnes qui ne développeront jamais de MP cliniquement manifeste semble également plus élevé dans les critères SynNeurGe que dans le cadre NSD-ISS, car ce dernier ne prend en compte que les biomarqueurs présentant une très grande précision diagnostique ou prédictive pour les maladies cliniquement manifestes, tels que les tests d'amplification des graines du LCR pour détecter l'α-synucléine pathologique ou un scanner DAT anormal pour établir une dégénérescence neuronale dopaminergique. En revanche, les critères SynNeurGe prennent en compte plusieurs biomarqueurs pour chaque composante (positivité de l'α-synucléine, statut neurodégénératif et statut génétique), ce qui conduit à une définition plus large de la maladie. Par exemple, les critères SynNeurGe classent les porteurs asymptomatiques d'un variant pathogène de LRRK2 (dont la pénétrance est estimée à seulement 30 à 40 %) comme atteints de MP s'ils présentent un schéma métabolique cérébral lié à la MP, utilisé comme indicateur de neurodégénérescence. Cette approche semble problématique, car la précision prédictive du schéma métabolique n’a pas été établie pour les porteurs d’une variante pathogène LRRK2 et parce que la latence entre la détection du schéma métabolique et l’apparition des symptômes est incertaine.
L'une des caractéristiques distinctives du cadre NSD-ISS est qu'il propose un système de classification des maladies, visant à faciliter l'évaluation des thérapies biologiquement ciblées et à permettre la réalisation d'études interventionnelles à un stade précoce de la maladie. Une fois pleinement validé, un tel système de classification serait précieux. Cependant, comme le reconnaissent à juste titre les auteurs, il n'existe pas de données solides issues d'études prospectives permettant de confirmer le caractère séquentiel des stades proposés et, le cas échéant, leur durée. Par conséquent, le système de classification proposé ne peut être considéré pour l'instant que comme une hypothèse de travail, qui sera testée dans le cadre de recherches ultérieures.
Professeur Okubadejo :
Les propositions récentes publiées dans la revue Lancet Neurology par Simuni et al. et Höglinger et al. constituent des contributions particulièrement importantes et représentent deux approches distinctes mais qui se chevauchent pour répondre à la nécessité d'intégrer un système biologique dans la reconnaissance de la MP (et des α-synucléinopathies), en particulier dans le contexte de la recherche. Le modèle NSD de Simuni et ses collègues propose une définition biologique et un système de stadification intégré ancré dans la biologie de la maladie (notamment la présence d'un biomarqueur du liquide neuronal α-synucléine). De plus, le système intègre le dysfonctionnement dopaminergique, les symptômes et signes cliniques et les déficiences fonctionnelles attribuables aux NSD. Comme le reconnaissent les auteurs, la proposition est exclusivement destinée à la recherche et vise spécifiquement à permettre le développement de thérapies ciblées pour les NSD, de la maladie asymptomatique aux personnes présentant une déficience fonctionnelle sévère. Le cadre NSD est volontairement restreint aux personnes atteintes d'une pathologie de l'α-synucléine, exclut la plupart des formes génétiques de la MP (par exemple, LRRK2 et PRKN avec signes de dysfonctionnement dopaminergique, mais absence d'α-synucléine neuronale) et n'intègre pas les définitions cliniques de la MP et de la DCL. Bien que le système de stadification suggère à première vue une progression par étapes, les auteurs reconnaissent que, même si cela peut être le cas aux stades ultérieurs, les données sont insuffisantes pour déterminer si une progression se produira aux stades antérieurs (par exemple, stade asymptomatique 0 ou 1A), ainsi que le calendrier, les déterminants et la trajectoire de cette progression. Les implications éthiques de l'extension de cette stadification aux personnes asymptomatiques en dehors du contexte de la recherche, et l'incertitude quant à ce à quoi il faut s'attendre, constituent des inconvénients importants évoqués par les auteurs. Bien que la proposition vise à réduire l'hétérogénéité parmi les participants aux futurs essais cliniques utilisant l'approche biologique, la nosologie utilisée en pratique clinique pour les personnes symptomatiques et les cliniciens, fondée sur les critères diagnostiques cliniques actuellement acceptés pour la MP et la DCL, n'est pas intégrée au schéma. La mise en œuvre généralisée de ces critères en recherche nécessitera encore une optimisation des biomarqueurs, et il est prévu que les futures itérations intègreront des biomarqueurs affinés avec une sensibilité et une spécificité améliorées.
Les critères diagnostiques de recherche SynNeurGe proposés par Höglinger et al. adoptent également une approche biologique qui reconnaît l'hétérogénéité de la MP et un système de classification à trois composantes définissant la synucléinopathie de type parkinsonien, la neurodégénérescence associée à la MP et les variants génétiques spécifiques à la MP. De plus, un volet clinique est inclus dans le système de classification. Cette proposition permet d'inclure la pathologie non liée à l'α-synucléine comme mécanisme sous-jacent et envisage une large application du système dans des scénarios de recherche allant au-delà des essais cliniques de thérapies neuroprotectrices. Cette proposition représente une prise en compte rigoureuse de la complexité et de l'hétérogénéité biologiques et cliniques de la MP, malgré les limites évoquées par les auteurs. Les lacunes dans les connaissances concernant l'évolution et le pronostic de la maladie, ainsi que les implications éthiques inhérentes à ces connaissances pour les personnes asymptomatiques et à un stade précoce dans le cadre de la recherche, constituent des limites qui pourront être comblées par de futures recherches.
Professeur Lim :
Je suis favorable à la proposition de Hoglinger et de ses collègues de conserver le terme PD, plus inclusif à certains égards et évidemment familier à tous (en fait, il fait partie du nom de notre Société !). Je suis d'accord avec d'autres commentateurs sur le fait que remplacer ou subsumer PD par/sous le nouveau terme NSD (qui inclurait également plusieurs autres entités apparentées) [Simuni, LN, 2024] entraînerait une confusion [Obeso, LN, 2024] et exclurait les patients présentant des caractéristiques typiques de PD que les cliniciens diagnostiqueraient facilement comme « PD » mais sans preuve d'α-synucléinopathie (par exemple, la grande majorité des porteurs de variants du gène PRKN homozygotes/hétérozygotes composés et une proportion substantielle de porteurs de variants du gène LRRK2) (Höglinger et al. contournent ce problème en étiquetant cette entité « PD génétiquement négative à la synucléine ») [Höglinger, LN, 2024]. De plus, j'ai d'importantes réserves quant à l'existence actuelle de données scientifiques suffisantes pour étayer la création d'une entité « NSD », par exemple pour la différencier des formes cliniques similaires, en particulier l'atrophie multisystématisée (AMS), dans laquelle l'accumulation d'α-synucléine gliale est principalement observée. L'étude phare de Siderowf et al. a porté sur un nombre important de sujets répartis en plusieurs sous-groupes, mais n'a pas inclus de cas d'AMS. À ma connaissance, il n'existe qu'une seule étude de taille adéquate sur l'AAS dans le LCR ayant montré une bonne différenciation entre la MP et l'AMS [Shahnawaz, Nature, 2020]. La reproductibilité de ces techniques et leur large applicabilité pour déterminer de manière fiable l'α-synucléinopathie neuronale restent des points d'interrogation à mon avis, et j'estime qu'il est peut-être prématuré de proposer un diagnostic in vivo de NSD (plutôt que, par exemple, une simple « synucléinopathie »), sur la base de la littérature disponible.
Dr Okun :
Premièrement, nous assisterons à de nombreux échanges entre groupes de recherche clinique et parties prenantes sur la classification biologique. Nous devrions saluer cette discussion parfois houleuse, la jugeant d'une importance cruciale. Les deux schémas proposés feront certainement l'objet de discussions plus approfondies : Höglinger, Adler, Lang et leurs collègues ont proposé une classification biologique fondée sur la recherche, appelée SynNeurGe. Elle est simple : 1 - présence/absence d'α-synucléine ou test d'ensemencement positif ; 2 - preuve d'une neurodégénérescence sous-jacente, appelée Neur (non limitée à la scintigraphie DaT, mais pouvant être obtenue par d'autres techniques d'imagerie), et 3 - présence potentielle de variants génétiques Ge. Les experts ont avancé qu'il pourrait s'agir davantage d'un système de classification que d'une définition biologique, bien qu'il existe certainement des chevauchements. Chahine, Marek, Simuni et leurs collègues ont proposé de repenser la MP (plus largement) en tant que maladie neurosynucléine (NSD). Ces auteurs incluraient toutes les personnes présentant à la fois un test d'ensemencement positif et une scintigraphie DaT positive. Cette définition s'élargirait pour inclure la DCL, le trouble du comportement en sommeil paradoxal (TCSP) isolé et les personnes asymptomatiques. Ce schéma n'inclurait pas l'AMS. Globalement, les auteurs proposent un système de stadification utilisant le test d'ensemencement du LCR, la génétique et un dysfonctionnement dopaminergique déterminé par la DaT et les symptômes. Gageons que d'autres propositions et modifications hybrides des propositions existantes seront présentées en 2024. En 2024 et au-delà, toutes les parties prenantes seront collectivement mises au défi d'élaborer une définition biologique prédictive de la progression et susceptible d'être intégrée à un système de stadification. À mon avis, nous n'en sommes pas encore là. Les cliniciens et les scientifiques doivent accepter l'incapacité du test d'ensemencement à détecter tous les cas, et en particulier les formes génétiques de la MP. De plus, quel que soit le système adopté, nous y resterons longtemps (comme le montrent les travaux de Hoehn et Yahr) ; nous devons donc prendre notre temps et bien le définir. La course est lancée pour une définition biologique, une stadification de la maladie et une classification de la MP. Toutes les parties prenantes doivent être activement impliquées et présentes à la table des discussions : cliniciens, chercheurs en sciences fondamentales, personnes atteintes de la maladie de Parkinson, organismes de réglementation, assureurs, gouvernements et sociétés pharmaceutiques/de dispositifs médicaux.
Quelles sont les applications potentielles du système de classification et du système de mise en scène, et quelles sont les mises en garde importantes à prendre en compte ?
Professeur Cardoso :
Des systèmes bien développés permettent un diagnostic précoce, la compréhension des caractéristiques cliniques, la mise en place de traitements adaptés et efficaces et une définition précise du pronostic. Ils améliorent également la qualité des essais cliniques, augmentant ainsi les chances de trouver de meilleurs traitements. C'est ce qui se passe en oncologie. Je le répète, malheureusement, cela reste un mirage dans le domaine de la maladie de Parkinson.
Professeur Lim :
Certaines de ces réserves ont été évoquées précédemment. L'enthousiasme qui naîtra certainement de ces propositions doit être tempéré par ces considérations, notamment le risque que ces changements révolutionnaires creusent encore davantage l'écart (déjà très important) dans la prise en charge des patients atteints de la maladie de Parkinson à l'échelle mondiale [Cardoso, MDJ, 2024 ; Schiess, JAMA, Neurol, 2022 ; Lim, LN, 2019 ; Tan, MDCP, 2024]. Cela dit, une approche de la maladie de Parkinson davantage centrée sur la biologie offre de nombreuses applications potentielles, allant du développement de traitements médicamenteux de fond à la découverte de biomarqueurs, en passant par le phénotypage clinique et l'épidémiologie, entre autres, dont les patients et la communauté scientifique peuvent bénéficier. Des études à des stades beaucoup plus précoces de la maladie sont indispensables pour améliorer le triste bilan des études DMT négatives dans ce domaine. L'utilisation d'ancrages biologiques (par exemple, variants génétiques hautement pénétrants, α-synucléinopathie et/ou dysfonctionnement dopaminergique), avant l'apparition des signes cliniques, pourrait offrir les meilleures chances de succès. Ces avancées auront également des retombées bénéfiques sur des affections apparentées ou chevauchantes, telles que les syndromes Parkinson-plus, par exemple, dans l'un de mes domaines d'intérêt, à savoir déterminer dans quelle mesure une co-pathologie concomitante de l'α-synucléine dans la paralysie supranucléaire progressive pourrait expliquer l'apparition de signes cliniques comme les troubles du comportement en sommeil paradoxal ou les hallucinations (plus généralement associés à l'α-synucléinopathie) [Lim, PRD, 2023].
Professeur Okubadejo :
Comme proposé par les deux groupes, le système de classification et le système de stadification constituent des cadres de recherche utiles, qui constituent l'objectif principal des itérations actuelles. À mesure que de nouvelles données probantes apparaissent pour valider les biomarqueurs et établir sans équivoque leur utilité pour distinguer les sous-types de MP, des améliorations des propositions et, éventuellement, une fusion permettant une uniformisation de l'approche biologique (définition, classification et stadification) entre tous les types de recherche favoriseraient les progrès dans ce domaine. Il est important de noter que l'accessibilité mondiale et la capacité à mettre en œuvre de tels critères (y compris l'intégration de réserves et d'équivalences fondées sur des données probantes) pour les scénarios où l'ensemble complet des critères ne peut être atteint permettront de garantir que les écarts actuels en termes de diversité des populations représentées dans les essais cliniques ne se creusent pas davantage. L'élaboration d'un schéma harmonisé applicable en pratique pour le diagnostic, la prise en charge et le suivi de la MP à tous les stades est également un besoin auquel il convient de répondre.
Dr Okun :
Harmoniser les idées n'est pas chose aisée, mais nous devons persévérer dans nos efforts. Les personnes atteintes de la maladie de Parkinson doivent être présentes à ces dialogues afin de promouvoir les principes fondamentaux nécessaires et de garantir un résultat pertinent. Une autre tâche importante nous attend pour 2024 et au-delà : sensibiliser les personnes atteintes de la maladie de Parkinson, leurs familles, les cliniciens et le public. Il est de notre devoir d'expliquer les différences entre les définitions fondamentales de la maladie, la définition biologique, la stadification, la classification et les échelles d'évaluation. Il est de notre devoir d'écouter et d'intégrer les retours. Nous devons nous pencher sur les questions suivantes :
|
Essayons-nous d’utiliser le produit pour communiquer avec des personnes malades ? Utilisons-nous le produit comme un outil de communication entre médecins et cliniciens ? Essayons-nous d’utiliser le produit pour améliorer les essais cliniques ? Développons-nous un outil pour un test diagnostique ou mesurons-nous la progression de la maladie ? Toutes les parties prenantes sont-elles à la table des négociations ? Nous sommes-nous posé la question : « Que voulons-nous ? » Une définition biologique, un système de classification, un système de classification ou autre chose ? Pourquoi le voulons-nous ? |
Professeur Bloem et Dr Darweesh :
Ces deux cadres méritent d'être salués pour avoir lancé un débat essentiel et stimulant sur la classification et la stadification potentielle de la MP tout au long de son évolution. Bien qu'encore provisoires et nécessitant une validation solide, ces cadres ont ouvert la voie à de nouvelles recherches sur les modifications de la maladie dans la MP, et peut-être d'autres α-synucléinopathies. Ils mettent également en évidence d'importantes lacunes dans les connaissances qui méritent d'être approfondies. Il convient donc de souligner que ces cadres ne sont pas encore prêts à être appliqués en milieu clinique.
Quelles pourraient être les prochaines étapes ?
Professeur Lim :
Ces propositions fournissent des cadres précieux sur lesquels ancrer les études futures et, comme l'ont mentionné les auteurs, les résultats des recherches en cours valideront ou réfuteront certains aspects de ces propositions. Avec des améliorations supplémentaires, on pourrait s'attendre à ce que le domaine se concentre sur un système unifié de définition, de classification et de stadification, largement accepté par la communauté clinique et scientifique. De nombreux points restent à clarifier et à développer. Par exemple, l'α-synucléinopathie n'a pas été pleinement démontrée comme étant causale dans la maladie ni comme marquant sa progression [Obeso, LN, 2024]. Il convient de comprendre comment et pourquoi un nombre important de porteurs du gène LRRK2 G2019S présentent une neurodégénérescence et des caractéristiques cliniques, sans passer par un « stade » antérieur (α-synucléinopathie). Fondamentalement, et comme l’ont souligné les dirigeants du MDS [Cardoso, MDJ, 2024], nous devons nous efforcer de garantir que ces changements paradigmatiques s’accompagnent de perspectives équitables de promotion de la santé et du bien-être au sein de la communauté mondiale des patients, des familles et des individus positifs aux biomarqueurs, indépendamment de la géographie, de la race ou du sexe [Schiess, JAMA Neurol, 2022].
Dr Okun :
En fin de compte, une « récompense majeure » se profile à l'horizon si nous parvenons à harmoniser nos résultats sur la définition biologique, la classification et le(s) système(s) de stadification de la maladie de Parkinson. Adopter « le système » à la hâte est, à mon avis, une erreur. Ralentir, dialoguer, intégrer les nouvelles technologies et méthodes et encourager chacun à envisager de s'y engager sera important. De plus, se précipiter pour mettre en œuvre les changements avec les organismes de réglementation est probablement une erreur évitable qui pourrait avoir des conséquences mondiales sur l'accès à la recherche, voire aux soins. Enfin, nous devrions considérer que le cadre idéal devrait être flexible et intégrer les améliorations des méthodes et des technologies, qui pourraient être plus abordables, plus accessibles et plus précises.
Professeur Cardoso :
À l'heure actuelle, la première étape, et la plus importante, consiste à démontrer clairement à l'ensemble de la communauté de la maladie de Parkinson que les propositions actuelles constituent une menace pour les patients et la science. Si elles ne sont pas réfutées, elles nous mèneront sur des chemins qui mettront certainement en péril les progrès que nous souhaitons tant. Une deuxième étape consiste à établir une collaboration mondiale afin de recueillir des données permettant de décrire avec précision et exhaustivité la biologie, la pathologie, la pathogenèse, les caractéristiques cliniques et le pronostic de la maladie. Une fois ces données analysées, il sera temps d'élaborer une définition et une stadification de la maladie de Parkinson.
Professeur Okubadejo :
Développer un système harmonisé prenant en compte les différentes questions de recherche concernant la DP et permettant son application uniforme à tous les types de recherche en DP, tout en étant utile à la pratique clinique. Un tel système nécessiterait l'accumulation de données probantes qui ne sont peut-être pas encore disponibles et devrait donc être une priorité pour les bailleurs de fonds de la recherche à l'échelle mondiale afin d'accélérer l'adoption d'un système robuste. Tout en reconnaissant que la quête d'un système « parfait » ne doit pas entraver le débat, le domaine de la DP devrait adopter d'urgence un cadre suffisamment étayé par les données probantes existantes, mais également susceptible d'être révisé au fur et à mesure de l'évolution des informations.
Professeur Bloem et Dr Darweesh :
Alors que nous progressons vers une définition biologique validée de la maladie de Parkinson, il serait bénéfique pour la discipline que les deux cadres, une fois mis à jour, soient unifiés en un seul cadre intégré. Nous espérons et prévoyons que la Société internationale de la maladie de Parkinson et des troubles du mouvement jouera un rôle fédérateur important à cet égard et jouera un rôle crucial dans le positionnement et la diffusion du nouveau système de classification auprès de la communauté scientifique et, in fine, de la communauté clinique.
Références
Cardoso F, Goetz CG, Mestre TA, Sampaio C, Adler CH, Berg D, Bloem BR, Burn DJ, Fitts MS, Gasser T, Klein C, de Tijssen MAJ, Lang AE, Lim SY, Litvan I, Meissner WG, Mollenhauer B, Okubadejo N, Okun MS, Postuma RB, Svenningsson P, Tan LCS, Tsunemi T, Wahlstrom-Helgren S, Gershanik OS, Fung VSC, Trenkwalder C. Déclaration du MDS sur la définition biologique, la stadification et la classification de la maladie de Parkinson. Mov Disord. 2023 décembre 13. doi : 10.1002/mds.29683. Publication en ligne avant impression. PMID : 38093469.
Fox SH, Katzenschlager R, Lim SY, Barton B, de Bie RMA, Seppi K, Coelho M, Sampaio C ; Comité de médecine factuelle de la Movement Disorder Society. Revue de médecine factuelle de la International Parkinson and movement disorder society : Mise à jour sur les traitements des symptômes moteurs de la maladie de Parkinson. Mov Disord. Août 2018 ; 33(8) : 1248-1266. doi : 10.1002/mds.27372. Publication en ligne du 2018 mars 23. Erratum dans : Mov Disord. Déc. 2018 ; 33(12) : 1992. PMID : 29570866.
Höglinger GU, Adler CH, Berg D, Klein C, Outeiro TF, Poewe W, Postuma R, Stoessl AJ, Lang AE. Classification biologique de la maladie de Parkinson : les critères diagnostiques de recherche SynNeurGe. Lancet Neurol. Févr. 2024 ; 23(2) : 191-204. doi : 10.1016/S1474-4422(23)00404-0. PMID : 38267191.
Kluge A, Bunk J, Schaeffer E, Drobny A, Xiang W, Knacke H, Bub S, Lückstädt W, Arnold P, Lucius R, Berg D, Zunke F. Détection de l'α-synucléine pathologique dérivée des neurones dans le sang. Cerveau. 2022 sept. 14 ; 145(9) : 3058-3071. doi : 10.1093/brain/awac115. Erratum dans : Cerveau. 2023 janv. 5 ; 146(1) : e6. PMID : 35722765.
Kordower JH, Olanow CW, Dodiya HB, Chu Y, Beach TG, Adler CH, Halliday GM, Bartus RT. Durée de la maladie et intégrité du système nigrostriatal dans la maladie de Parkinson. Cerveau. Août 2013 ; 136 (Pt 8) : 2419-31. doi : 10.1093/brain/awt192. PMID : 23884810 ; PMCID : PMC3722357.
Lim SY, Tan AH, Ahmad-Annuar A, Klein C, Tan LCS, Rosales RL, Bhidayasiri R, Wu YR, Shang HF, Evans AH, Pal PK, Hattori N, Tan CT, Jeon B, Tan EK, Lang AE. Maladie de Parkinson dans la région du Pacifique occidental. Lancet Neurol. 2019 sept. ; 18(9) : 865-879. doi : 10.1016/S1474-4422(19)30195-4. Publication en ligne du 2019 juin 4. PMID : 31175000.
Lim SY, Dy Closas AMF, Tan AH, Lim JL, Tan YJ, Vijayanathan Y, Tay YW, Abdul Khalid RB, Ng WK, Kanesalingam R, Martinez-Martin P, Ahmad Annuar A, Lit LC, Foo JN, Lim WK, Ng ASL, Tan EK. Nouvelles connaissances d’une cohorte multiethnique asiatique de paralysie supranucléaire progressive. Trouble lié au parkinsonisme. mars 2023 ; 108 : 105296. est ce que je: 10.1016/j.parkreldis.2023.105296. Publication en ligne le 2023 janvier 20. PMID : 36682278.
Lim SY, Klein C. La maladie de Parkinson est principalement une maladie génétique. J Parkinson Dis. Sous presse.
McFarthing K, Buff S, Rafaloff G, Fiske B, Mursaleen L, Fuest R, Wyse RK, Stott SRW. Traitements médicamenteux de la maladie de Parkinson en cours d'essais cliniques : mise à jour 2023. J Parkinsons Dis. 2023 ; 13(4) : 427-439. doi : 10.3233/JPD-239901. PMID : 37302040 ; PMCID : PMC10357160.
Obeso JA, Calabressi P. La maladie de Parkinson est une entité diagnostique reconnaissable et utile. Lancet Neurol. 2024 févr. ; 23(2) : 133-134. doi : 10.1016/S1474-4422(23)00512-4. PMID : 38267175.
Okuzumi A, Hatano T, Matsumoto G, Nojiri S, Ueno SI, Imamichi-Tatano Y, Kimura H, Kakuta S, Kondo A, Fukuhara T, Li Y, Funayama M, Saiki S, Taniguchi D, Tsunemi T, McIntyre D, Gérardy JJ, Mittelbronn M, Kruger R, Uchiyama Y, Nukina N, Hattori N. Propagative Graines d'α-synucléine comme biomarqueurs sériques des synucléinopathies. Nat Med. 2023 juin;29(6):1448-1455. est ce que je: 10.1038/s41591-023-02358-9. Publication en ligne le 2023 mai 29. PMID : 37248302 ; PMCID : PMC10287557.
Prasuhn J, Brüggemann N. Développements thérapeutiques axés sur le génotype dans la maladie de Parkinson. Mol Med. 2021 avril 19 ; 27(1):42. doi : 10.1186/s10020-021-00281-8. PMID : 33874883 ; PMCID : PMC8056568.
Schiess N, Cataldi R, Okun MS, Fothergill-Misbah N, Dorsey ER, Bloem BR, Barretto M, Bhidayasiri R, Brown R, Chishimba L, Chowdhary N, Coslov M, Cubo E, Di Rocco A, Dolhun R, Dowrick C, Fung VSC, Gershanik OS, Gifford L, Gordon J, Khalil H, Kühn AA, Lew S, Lim SY, Marano MM, Micallef J, Mokaya J, Moukheiber E, Nwabuobi L, Okubadejo N, Pal PK, Shah H, Shalash A, Sherer T, Siddiqui B, Thompson T, Ullrich A, Walker R, Dua T. Six mesures d'action pour lutter contre les disparités mondiales dans la maladie de Parkinson : une priorité de l'Organisation mondiale de la santé. JAMA Neurol. 2022er septembre 1;79(9):929-936. est ce que je: 10.1001/jamaneurol.2022.1783. PMID : 35816299.
Shahnawaz M, Mukherjee A, Pritzkow S, Mendez N, Rabadia P, Liu X, Hu B, Schmeichel A, Singer W, Wu G, Tsai AL, Shirani H, Nilsson KPR, Low PA, Soto C. Discrimination des souches d'α-synucléine dans la maladie de Parkinson et l'atrophie multisystémique. Nature. Février 2020 ; 578 (7794) : 273-277. est ce que je : 10.1038/s41586-020-1984-7. Publication en ligne du 2020 février 5. PMID : 32025029 ; PMCID : PMC7066875.
Siderowf A, Concha-Marambio L, Lafontant DE, Farris CM, Ma Y, Urenia PA, Nguyen H, Alcalay RN, Chahine LM, Foroud T, Galasko D, Kieburtz K, Merchant K, Mollenhauer B, Poston KL, Seibyl J, Simuni T, Tanner CM, Weintraub D, Videnovic A, Choi SH, Kurth R, Caspell-Garcia C, Coffey CS, Frasier M, Oliveira LMA, Hutten SJ, Sherer T, Marek K, Soto C; Initiative sur les marqueurs de progression de la maladie de Parkinson. Évaluation de l'hétérogénéité parmi les participants de la cohorte de l'Initiative sur les marqueurs de progression de la maladie de Parkinson à l'aide de l'amplification des graines d'α-synucléine : une étude transversale. Lancet Neurol. Mai 2023 ; 22(5) : 407-417. doi: 10.1016/S1474-4422(23)00109-6. PMID: 37059509; PMCID: PMC10627170.
Simuni T, Chahine LM, Poston K, Brumm M, Buracchio T, Campbell M, Chowdhury S, Coffey C, Concha-Marambio L, Dam T, DiBiaso P, Foroud T, Frasier M, Gochanour C, Jennings D, Kieburtz K, Kopil CM, Merchant K, Mollenhauer B, Montine T, Nudelman K, Pagano G, Seibyl J, Sherer T, Singleton A, Stephenson D, Stern M, Soto C, Tanner CM, Tolosa E, Weintraub D, Xiao Y, Siderowf A, Dunn B, Marek K. Une définition biologique de la maladie neuronale de l'α-synucléine : vers un système de stadification intégré pour la recherche. Lancet Neurol. 2024 févr. ; 23(2) : 178-190. est ce que je: 10.1016/S1474-4422(23)00405-2. PMID : 38267190.
Tan AH, Cornejo-Olivas M, Okubadejo N, Pal PK, Saranza G, Saffie-Awad P, Ahmad-Annuar A, Schumacher-Schuh AF, Okeng'o K, Mata IF, Gatto EM, Lim SY. Dépistage génétique de la maladie de Parkinson et des troubles du mouvement dans les zones défavorisées : obstacles et opportunités. Mov Disord Clin Pract. 2024 Janv. ;11(1):14-20. doi : 10.1002/mdc3.13903. Publication en ligne le 2023 nov. 29. PMID : 38291851.