Sujets d'actualité et controverses sur les troubles du spectre de la personne raide (TSPT)
Date: Septembre 2023
Préparé par un membre du SIC:Mario Cornejo-Olivas, MD
Auteurs: Dr Bettina Balint; Dr Kailash Bhatia, Ph. D.
Éditeur: Lorraine Kalia, MD, PhD
Introduction
Les troubles du spectre de la personne raide (TSPS), dont le syndrome de la personne raide (SPS), sont des maladies auto-immunes rares présentant un large spectre phénotypique, causées par des anticorps dirigés contre des protéines neuronales. Le diagnostic et la prise en charge des TSPS posent actuellement d'importants défis. Les professeures Bettina Balint et Kailash Bhatia abordent ici certains des défis et des controverses concernant le diagnostic, les comorbidités associées et le traitement des TSPS.
1. Quels facteurs contribuent au retard diagnostique des troubles du spectre de la personne raide (TSPS) ? Une mise à jour des critères diagnostiques est-elle nécessaire ?
Professeur Bettina Balint
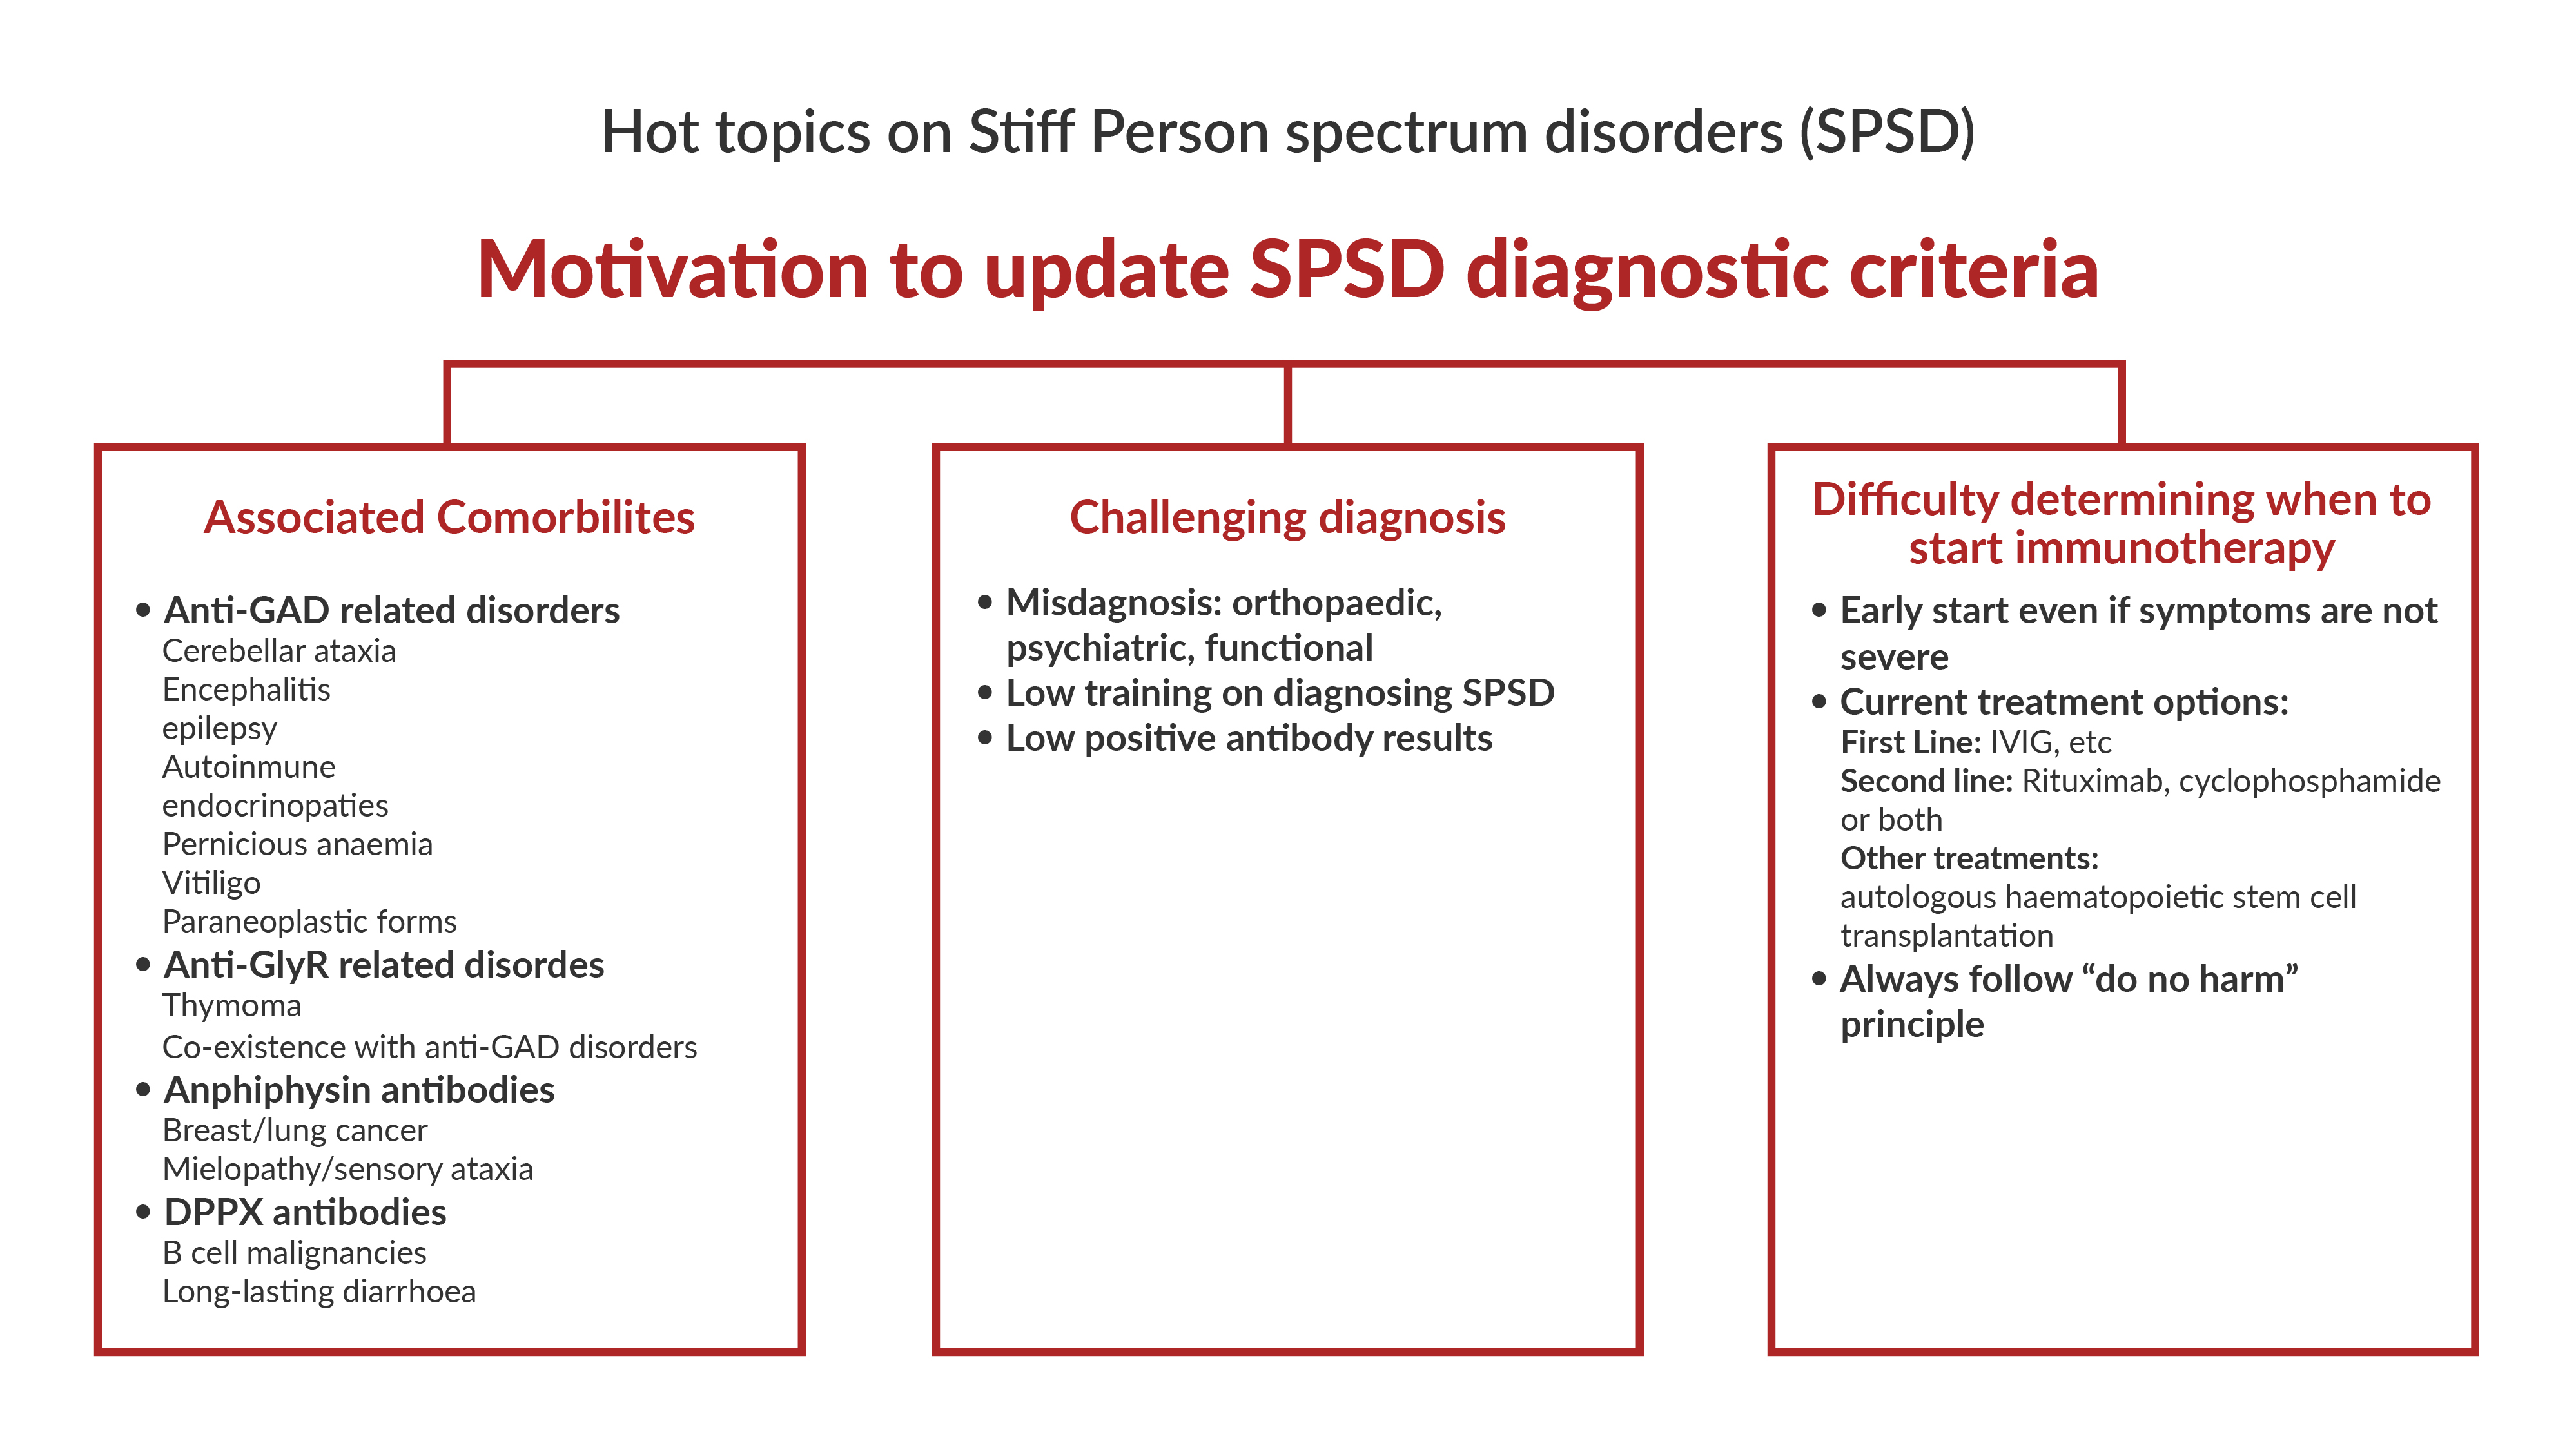
Les patients atteints de TSPS doivent souvent traverser une longue épreuve, généralement de plusieurs années, avant de recevoir un diagnostic et un traitement appropriés. Les erreurs de diagnostic les plus fréquentes sont d'ordre orthopédique (maladie dégénérative de la colonne vertébrale et interventions chirurgicales inutiles, voire dangereuses), psychiatrique, psychosomatique ou neurologique fonctionnel. Le facteur le plus important est probablement la méconnaissance des manifestations cliniques des TSPS par de nombreux médecins. Il est donc nécessaire d'améliorer la formation et la sensibilisation.
D'autre part, un diagnostic erroné de SPSD constitue un problème croissant. Ce diagnostic erroné repose souvent sur des résultats de tests d'anticorps faibles et positifs. Cela représente également un danger potentiel pour les patients à l'ère des immunothérapies nouvelles et de plus en plus répandues, notamment avec le recours plus répandu à l'autogreffe de cellules souches hématopoïétiques.
Nous espérons que ces deux aspects pourront être traités par des critères de diagnostic mis à jour.
2. Quelles avancées récentes ont été réalisées dans le développement de biomarqueurs pour le diagnostic et le pronostic du SPSD ?
Prof Bettina Balint et Professeur Kailash Bhatia
Globalement, les principales avancées résident dans l’identification de divers anticorps et une meilleure compréhension de leur rôle de biomarqueur de différentes immunopathophysiologies.
3. Quelles comorbidités peuvent être associées au SPSD ?
Prof Bettina Balint et Professeur Kailash Bhatia
Si l'on classe les SPSD selon leur immunopathophysiologie sous-jacente, le groupe le plus important est celui des personnes présentant des anticorps anti-GAD. L'auto-immunité anti-GAD implique d'autres syndromes neurologiques comme l'ataxie cérébelleuse, l'épilepsie focale (souvent temporale) et l'encéphalite limbique. Elle est également associée à diverses endocrinopathies auto-immunes comme le diabète de type 1 et les maladies thyroïdiennes, ainsi qu'à l'anémie pernicieuse et au vitiligo. En revanche, les formes paranéoplasiques de SPSD anti-GAD sont globalement rares.
Les SPSD avec anticorps anti-récepteurs de la glycine (GlyR) doivent être évalués pour un thymome. Les anticorps anti-GlyR peuvent coexister avec les anticorps anti-GAD ; les éléments mentionnés ci-dessus s'appliquent donc également ici. Les anticorps anti-amphiphysine sont un indicateur fiable d'un cancer du sein ou du poumon sous-jacent. Les variants de SPSD avec anticorps anti-DPPX peuvent présenter des tumeurs malignes à cellules B dans une faible proportion de cas.
Concernant le spectre phénotypique élargi du SPSD – c'est-à-dire au-delà de la raideur, des spasmes et de l'hyperekplexie –, il existe bien sûr des phénotypes avec myoclonies importantes (ce que le professeur David Marsden a appelé « jerking stiff man ») et d'autres signes du tronc cérébral (par exemple, troubles oculomoteurs, incluant paralysies du regard et ptosis), comme dans la variante de l'encéphalomyélite progressive avec rigidité et myoclonies (PERM). Il existe également des variantes présentant d'autres caractéristiques liées à l'anticorps respectif, comme indiqué ci-dessus : avec les anticorps anti-GAD, on observe fréquemment une ataxie cérébelleuse et, moins fréquemment, une épilepsie ; avec les anticorps anti-amphiphysine, une myélopathie (par exemple, avec ataxie sensorielle) ; avec les anticorps anti-DPPX, une diarrhée persistante.
4. Quel est le meilleur moment pour débuter l'immunothérapie dans le SPSD : précocement ou en attendant la progression de la maladie ? Quelle est votre approche face aux cas réfractaires ?
Prof Bettina Balint et Professeur Kailash Bhatia
Ces questions sont importantes et, en fin de compte, les réponses nécessitent des études et des données dont nous ne disposons pas. Étant donné que dans la plupart des maladies auto-immunes du SNC, le paradigme a évolué vers un traitement précoce, nous préconisons une immunothérapie précoce également dans le SPSD, afin de stopper le processus immunitaire même si les symptômes actuels ne sont pas sévères. Certains cas répondent bien au traitement de première intention (par exemple, IgIV), d'autres non. Le traitement de deuxième intention comprend le rituximab ou le cyclophosphamide, ou une combinaison des deux. Certains centres ont rapporté des réponses bénéfiques à la greffe autologue de cellules souches hématopoïétiques dans le SPSD. Il est à noter que certains cas ne semblent pas (plus ?) répondre à l'immunothérapie, et le principe « ne pas nuire » doit être respecté.