 VOLUME 27, NUMÉRO 2 • JUIN 2023 Numéro complet »

8e prix de conférence Philip Thompson de l'AOPMC
« Le syndrome de Parkinson à début précoce : de la clinique à la génétique et au-delà »
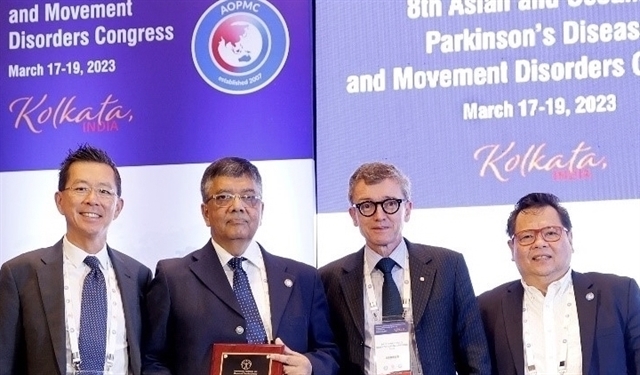
Pramod Pal avec Victor Fung (président élu du MDS), Francisco Cardoso (président actuel du MDS) et Raymond Rosales (président actuel du MDS-AOS)
Philippe Thompson
Ancien président du MDS
(2009)
J'ai eu le grand honneur et le plaisir de donner la conférence Philip Thompson lors de la 8e édition de l'AOPMC cette année à Calcutta, en Inde. Bien que je n'aie pas eu l'occasion de rencontrer le professeur Thompson, j'ai toujours été impressionné par son importante contribution aux troubles du mouvement cliniques, et en particulier à l'électrophysiologie dans ce domaine.
Le prix Philip Thompson Lectureship m'a permis d'exprimer mon point de vue personnel sur un sujet de mon choix. Choisir un sujet d'intervention reflétant mes intérêts et ma contribution a été une décision difficile. La physiologie motrice humaine, et plus particulièrement l'électrophysiologie des troubles du mouvement et la stimulation magnétique transcrânienne, ont toujours été au cœur de mes recherches. Cependant, au cours des 25 dernières années, le domaine le plus important de ma pratique clinique a été les défis auxquels j'ai été confronté dans le diagnostic et la prise en charge du parkinsonisme, de la maladie de Parkinson (MP), et plus particulièrement de la maladie de Parkinson à début précoce en Inde. Au cours des deux dernières décennies, j'ai observé l'évolution du diagnostic et de la prise en charge de la MP en Inde, en partie influencée par la sensibilisation croissante à la MP, la reconnaissance de son apparition précoce et la disponibilité accrue des tests génétiques. Nous reconnaissons de plus en plus que le profil clinico-génotypique de la MP à début précoce en Inde présente des différences par rapport à celui observé dans les pays occidentaux, et que la prise en charge de ces patients présente toujours des défis uniques. J'ai donc décidé de parler du thème suivant : « Le parkinsonisme précoce : des cliniques à la génétique et au-delà ».
Nous reconnaissons de plus en plus que le profil clinico-génotypique de la MP à début précoce en Inde présente des différences par rapport à celui observé dans les pays occidentaux, et la prise en charge de ces patients présente toujours des défis uniques.
—Pramod Kumar Pal, MD, DM, FRCP
Mon exposé a porté sur : |
|
Plusieurs termes ont été utilisés pour catégoriser la maladie de Parkinson (MP) en fonction de l'âge d'apparition (AAO) des symptômes moteurs, notamment les MP à apparition juvénile, à début précoce, à début précoce et à début tardif. S'il est admis que la MP avec AAO avant 21 ans doit être qualifiée de MP à début juvénile, la limite d'âge supérieure de l'AAO pour la MP à début jeune ou précoce est controversée. Une recommandation récente du groupe de travail du MDS sur la MP à début précoce stipule que l'AAO des symptômes moteurs de la MP après 21 ans mais avant 50 ans (22-49 ans) devrait être qualifiée de MP à début précoce (EOPD) [1]. De plus, il a été suggéré de privilégier le terme EOPD, car le terme « MP à début jeune » (YOPD) pourrait stigmatiser davantage les patients plus jeunes, les considérant comme « trop jeunes » pour développer la MP, ou stigmatiser les patients plus âgés, les considérant comme âgés.
La MP était autrefois considérée comme une maladie touchant principalement les personnes âgées. Cependant, au cours des dernières décennies, la démographie des patients atteints de MP qui consultent notre clinique spécialisée dans les troubles du mouvement a évolué. Alors qu'autrefois, la population était majoritairement âgée, nous accueillons aujourd'hui un nombre important de patients atteints de MP à début précoce, c'est-à-dire avant 50 ans. En effet, nous avons récemment observé que l'âge moyen d'apparition de la MP en Inde était de 51.03 ± 11.32 ans, soit près de dix ans de moins que dans de nombreux autres pays [2]. De plus, 45.06 % d'une cohorte de 2035 22 patients présentaient une AAO entre 49 et XNUMX ans. Ce constat est inquiétant, compte tenu de la forte proportion de jeunes en Inde, et nous avons pris conscience que la MP à début précoce nécessite une approche différente pour la plupart des aspects de sa prise en charge.
L'âge moyen d'apparition de la MP en Inde était de 51.03 ± 11.32 ans, ce qui est presque une décennie plus jeune par rapport à de nombreux autres pays
Cependant, le grand public, ainsi que le corps médical, ignorent que la maladie de Parkinson peut toucher les jeunes. De ce fait, ces derniers tardent à consulter ou reportent les consultations appropriées et opportunes. Même lorsqu'ils sont diagnostiqués, ils refusent souvent d'accepter le diagnostic en raison de la stigmatisation associée à la maladie. Cela entraîne invariablement une perte de plusieurs années de vie productive. La discrimination fondée sur le sexe persiste en Inde, et les femmes sont fréquemment confrontées à des retards dans l'accès aux soins . Nous avons récemment observé une telle situation lors de l'évaluation d'une famille où trois frères et sœurs (deux frères et une sœur) étaient atteints de la maladie de Parkinson à un âge précoce. Bien que la sœur ait été la première à être touchée, elle a été la dernière à être examinée.
Manifestations motrices et non motrices uniques dans l'EOPD qui ont un impact sur la qualité de vie
Les patients atteints de MPEO présentent des manifestations motrices spécifiques par rapport aux patients atteints de MP à début tardif (MPD), notamment une prévalence plus élevée de dystonie et de dyskinésies induites par la lévodopa (DIL) à début précoce. Plus important encore, certains patients peuvent avoir une origine génétique et présentent souvent des signes pyramidaux, une ataxie, des myoclonies et une neuropathie périphérique. Par conséquent, la prise en charge des troubles moteurs, en particulier des DIL, dans les pays à revenu faible ou intermédiaire, où les patients ne peuvent pas se permettre des médicaments coûteux comme les agonistes dopaminergiques et la stimulation cérébrale profonde (SCP), est très complexe.
De plus, par rapport à la MPLO, les patients atteints de MPEO présentent des symptômes non moteurs complexes, notamment des troubles du contrôle des impulsions (TCI), une dépression, de l'anxiété et des troubles sexuels. Les TCI (par exemple, hypersexualité, jeu, dépenses excessives, etc.), souvent aggravés par les agonistes dopaminergiques, sont fréquents dans la MP à début précoce, et les patients peuvent être réticents à en parler, car ils peuvent être considérés comme culturellement inappropriés. Certains TCI génétiquement déterminés, comme ceux porteurs de mutations des gènes GBA et PLA2G6, peuvent entraîner des troubles cognitifs et psychiatriques précoces, notamment une psychose. Les patients atteints de MP porteurs d'une mutation GBA présentent un risque accru de développer des TCI et un déclin cognitif. Les patients porteurs de PLA2G6 présentent souvent une dystonie et des troubles psychiatriques très sévères.
Certains EOPD génétiquement déterminés, tels que ceux présentant des mutations des gènes GBA et PLA2G6, ont une risque plus élevé de symptômes comme la psychose
Outre les problèmes de prise en charge rencontrés même par les spécialistes des troubles du mouvement, ces symptômes moteurs et non moteurs spécifiques à l'EOPD entraînent une diminution de la qualité de vie. L'âge des patients atteints d'EOPD et leur stade de vie au moment du diagnostic allongent l'horizon de la maladie, ce qui entraîne une interaction significative des symptômes de la MP avec la vie sociale et la capacité à travailler, ainsi qu'une charge de travail importante pour les aidants et un épuisement professionnel. Sur le lieu de travail, en raison d'une sensibilisation insuffisante à la MP de la part de l'employeur et des collègues, les patients peuvent parfois être victimes de discrimination et s'inquiéter de la précarité de l'emploi. Enfin, la stigmatisation est présente, notamment dans la vie sociale et professionnelle.
Défis du diagnostic de l'EOPD
Bien que le diagnostic de la MPLO soit essentiellement clinique et ne nécessite généralement qu'une IRM cérébrale pour exclure les causes vasculaires et structurelles, celui de la MPEO est souvent difficile. Cela s'explique en partie par le manque de sensibilisation du corps médical inexpérimenté quant à la possibilité d'autres manifestations motrices en plus du syndrome parkinsonien, de symptômes neuropsychiatriques précoces, d'anomalies à l'IRM montrant souvent des dépôts métalliques, d'une atrophie cérébrale, etc. De nombreuses MPEO sont qualifiées de « syndrome parkinsonien atypique », ainsi que de nombreuses affections pouvant imiter la MP, du moins à un stade initial. Ces dernières incluent des maladies telles que la maladie de Wilson (fréquente en Inde), les ACS (en particulier les ACS1, 2 et 3), les paraplégies spastiques héréditaires, les troubles mitochondriaux et métaboliques, et le syndrome parkinsonien lié à des infections. Par conséquent, des examens diagnostiques complémentaires sont souvent nécessaires, notamment l'IRM cérébrale, l'imagerie nucléaire (par exemple, TRODAT-SPECT, TEP-fluorodopa), des analyses métaboliques et biochimiques, et enfin des tests génétiques. Ces derniers incluent le séquençage ciblé ou complet de l'exome, la génétique mitochondriale et, dans les cas difficiles, le séquençage du génome entier.
Génétique dans l'EOPD : notre expérience
Il est désormais établi que les patients atteints de MPEO, en particulier ceux ayant des antécédents familiaux de MP, peuvent avoir une cause génétique de MP (10 à 20 %) [3-5]. Au cours de la dernière décennie, avec l'avènement du séquençage de l'exome entier (WES), des formes monogéniques de MP ainsi que des gènes de susceptibilité conférant un risque accru de MP ont été décrits. Bien que la plupart des données proviennent de populations caucasiennes, de plus en plus de rapports font état d'un profil génétique de MPEO dans la région AOS, qui pourrait différer de celui décrit dans la population occidentale.
Les patients atteints d'EOPD, en particulier ceux ayant des antécédents familiaux positifs de MP, peuvent avoir une cause génétique de la MP (10 à 20 %)
Les gènes liés à l’EOPD observés le plus fréquemment en Inde diffèrent de ceux observés dans les populations caucasiennes
Dans une étude récente (données préliminaires non publiées) sur le syndrome de Wesley-Smith chez environ 200 patients atteints d'EOPD à l'Institut national de la santé mentale et des neurosciences de Bengaluru, en Inde, nous avons observé que 53 % des patients avaient une cause génétique identifiable : |
|
Le groupe monogénique comprenait le plus souvent PRKN et PLA2G6, suivis de LRRK2, PINK, SYNJ1 et, moins fréquemment, SNCA, ATP13A2 et DJ1. Parmi les gènes de susceptibilité, les variants hétérozygotes du gène GBA étaient les plus fréquents, suivis de EIF4G et GIGYF2.
Nous avons identifié 15 patients (13 familles) atteints de PARK-PRKN génétiquement prouvé. L'âge médian d'apparition était de 29 ans, avec un début précoce chez 12 patients et un début juvénile chez les trois autres. Des tremblements, une dystonie, une hyperréflexie, une sensibilité à la lévodopa, une dyskinésie induite par la lévodopa et des fluctuations motrices ont été fréquemment observés dans plus de 50 % des cas. L'échographie transdermique (WES) a révélé que la délétion d'exon biallélique était le type de mutation le plus fréquemment identifié (dans 7 des 13 familles). Dix familles étaient porteuses d'une mutation homozygote (délétion d'exon-6, faux-sens-2, site d'épissage-1, gain d'arrêt-1), tandis que les 3 autres étaient probablement des variants hétérozygotes composites (délétion d'exon biallélique-1, faux-sens biallélique-1, délétion d'exon et site d'épissage-1). Ces résultats cliniques et génétiques concordent avec ceux de la revue MDSgene sur PARK-PRKN [6].
PLA2G6 est probablement l'une des causes génétiques les plus fréquentes d'EOPD en Inde. Dans des données non publiées portant sur 9 patients issus de 7 familles atteints de parkinsonisme lié à PLA2G6 et traités dans notre institut, l'âge moyen d'apparition des symptômes moteurs était de 24.0 ans, avec un parkinsonisme initial sensible à la lévodopa chez tous. Un grand nombre de patients présentaient des signes pyramidaux et une dystonie, et près des deux tiers présentaient des signes d'IRM montrant un dépôt de fer dans les noyaux gris centraux. Le variant le plus fréquemment identifié dans cette cohorte était p.Arg741Gln, le variant le plus fréquemment identifié dans le sous-continent indien.
Contrairement à la population caucasienne, les variants de LRRK2 étaient peu fréquents dans notre cohorte. Seuls cinq patients atteints d'EOPD présentaient des variants hétérozygotes de LRRK2. Tous présentaient un phénotype dominant sans tremblements, avec un âge médian d'apparition de 40 ans. De plus, trois patients souffraient de dystonie et deux d'hallucinations visuelles (d'origine médicamenteuse chez l'un d'eux), ainsi que d'anxiété, de dépression et de tendances suicidaires. Un seul patient présentait le variant p.Gly2019Ser, fréquemment observé dans la population caucasienne. En revanche, nous avons identifié trois nouveaux variants (p.Cys353Tyr, p.Arg1957Gly, p.Phe160Leu chez un patient chacun). Auparavant, nous avions généré des lignées cellulaires iPSC à partir d'un patient atteint de MP porteur de la mutation LRRK2 1le1371Val [7] et avons ensuite rapporté que les neurones dopaminergiques différenciés à partir de cette lignée cellulaire iPSC présentaient un rendement inférieur, une pathologie de l'α-synucléine et une altération fonctionnelle [8].
Le gène de susceptibilité GBA comme cause de la MP, en particulier de la MPEO, est de plus en plus reconnu. Dans une étude récente de notre centre, 21 patients atteints de MP sur 200 (10.5 %) ayant subi un test génétique pour une cause génétique sous-jacente ont été identifiés comme porteurs de mutations GBA. L'âge moyen d'apparition (AAO) était de 39.33 ans, et 91 % présentaient un AAO inférieur à 50 ans. Vingt patients présentaient des variants hétérozygotes, tandis qu'un patient présentait un variant homozygote. Huit des mutations faux-sens étaient des mutations nouvelles. Les variants faux-sens impliquaient le plus souvent l'exon 10. Dix-neuf pour cent de la cohorte GBA présentaient des caractéristiques de DCI, ce qui corrobore la récente découverte selon laquelle les patients atteints de MP due à une mutation GBA présentent une prévalence de DCI plus élevée au cours de leur vie[9].
Avec l'arrivée des WES en Inde et dans de nombreux autres pays de la région AOS, un grand nombre de patients atteints de MPEO subissent des tests génétiques. Les causes génétiques de la MP sont de plus en plus connues, et les patients demandent souvent des tests génétiques dans l'espoir de trouver un remède définitif. Plusieurs études de recherche se penchent également sur la génétique de la MPEO, notamment des études GWAS. Nous prévoyons de recueillir prochainement d'importantes données génétiques sur les patients asiatiques atteints de MP. Cependant, en pratique clinique, l'interprétation des résultats des tests génétiques est souvent difficile et nécessite une expertise approfondie, ce qui fait défaut dans de nombreux pays. Enfin, le conseil génétique pré- et post-traitement n'est pas systématique ou n'est pas disponible dans de nombreux centres spécialisés dans les troubles du mouvement, ce qui mérite d'être examiné.
Problèmes de gestion en Inde et dans d'autres pays à revenu faible ou intermédiaire
En Inde, la plupart des options thérapeutiques standard pour la MP sont disponibles. Cependant, le choix final est souvent déterminé par la capacité financière du patient. Les patients atteints de MPEO, par exemple, ont tendance à développer des troubles de la fonction hépatique précoces, ce qui fait des agonistes dopaminergiques la première option. Cependant, ces traitements sont plus coûteux que la lévodopa, et la majorité des patients ne peuvent pas se les permettre à long terme. De plus, la prise en charge peut être compliquée par le fait que les agonistes dopaminergiques ont tendance à aggraver les troubles de la fonction hépatique, comme mentionné précédemment. Les contraintes financières concernent également la stimulation cérébrale profonde, qui, bien qu'optimale pour certains patients, peut être différée pour des raisons purement financières. L'absence d'assurance maladie adéquate pour la plupart des patients aggrave souvent ce problème ; les patients peuvent être contraints de vendre leur bien pour financer l'intervention, et même s'ils la subissent, ils peuvent ne pas avoir les moyens de remplacer la pile. Malgré les nombreuses options thérapeutiques disponibles, aucune n'est curative, et les patients peuvent ne pas être disposés à les prendre. Ils peuvent retarder la prise en charge appropriée pour consulter plusieurs médecins ou essayer des médecines alternatives dans l’espoir d’obtenir une guérison éventuelle.
Pour résumer, en Inde et dans de nombreux autres pays à revenu faible ou intermédiaire, il existe une relation complexe et souvent une disparité entre la disponibilité, l’accessibilité et finalement l’abordabilité des services liés à : |
|
En Inde, si la disponibilité de ces services est relativement bonne dans certaines zones urbaines, elle est plutôt limitée dans le reste du pays, notamment au sein de la vaste population rurale. Même s'ils sont disponibles, ils sont souvent difficiles d'accès. Même accessibles, seuls quelques patients peuvent enfin se permettre ces options diagnostiques et thérapeutiques coûteuses.
L'Inde est le pays le plus peuplé du monde, avec un sixième de la population mondiale. Avec un taux de prévalence de la maladie de Parkinson variant entre 15 et 43/100,000 40 habitants, l'Inde compte probablement le nombre absolu de patients atteints de la maladie de Parkinson le plus élevé au monde, dont près de 45 à 22 % présentent des symptômes moteurs apparus entre 49 et XNUMX ans (EOPD).
L’Inde est susceptible d’avoir le nombre absolu le plus élevé de patients atteints de MP dans le monde, dont près de 40 à 45 % ont un âge d'apparition des symptômes moteurs compris entre 22 et 49 ans (EOPD)
Malgré la pénurie de neurologues et de spécialistes des troubles du mouvement, la sensibilisation à la maladie de Parkinson au sein de la population générale et la qualité de ses soins se sont progressivement améliorées. Ceci est dû en grande partie aux efforts de neurologues dévoués et intéressés par les troubles du mouvement, ainsi qu'aux activités de sensibilisation et de sensibilisation menées par divers groupes de soutien à la maladie de Parkinson en Inde, la Movement Disorders Society of India, et l'International Parkinson and Movement Disorders Society et sa section Asie-Océanie. De plus, au cours de la dernière décennie, plusieurs instituts d'enseignement et hôpitaux, gouvernementaux et non gouvernementaux, ont lancé des programmes de bourses postdoctorales et des formations sur les troubles du mouvement, contribuant ainsi à l'augmentation constante des effectifs dans cette sous-spécialité. Il est également encourageant de constater que cliniciens et chercheurs en sciences fondamentales ont commencé à collaborer étroitement dans le domaine de la recherche sur la maladie de Parkinson et de la génétique, dans le cadre de plusieurs projets collaboratifs nationaux et internationaux. Je suis donc optimiste quant au fait qu’un diagnostic précoce, un traitement médical et chirurgical optimal et un soutien social et financier seront disponibles pour la plupart de nos patients atteints de MP à début précoce dans un avenir proche, et que l’Inde sera également en mesure de contribuer de manière substantielle à la compréhension de l’étiopathogénie et de l’architecture génétique de ce trouble qui est plus fréquemment observé en Asie.
Enfin, je voudrais remercier le comité des prix de l’AOPMC de m’avoir sélectionné pour donner cette prestigieuse conférence.
Références
-
Mehanna R, et al. Âge limite pour la maladie de Parkinson à début précoce : recommandations du groupe de travail de l'International Parkinson and Movement Disorder Society sur la maladie de Parkinson à début précoce. Pratique clinique des troubles du mouvement. 2022 oct. ;9(7) : 869-78.
-
Prasad S, Rakesh K, Kamble N, Holla VV, Mailankody P, Lenka A, Naduthota RM, Stezin A, Mahale R, Yadav R, Pal PK. Apparition précoce de la maladie de Parkinson en Inde : une complication du problème. Parkinsonism Relat Disord. 2022 déc. ; 105 : 111-113. doi : 10.1016/j.parkreldis.2022.11.017. Publication en ligne du 2022 nov. 15. PMID : 36410307.
-
RN Alcalay, E. Caccappolo, H. Mejia-Santana, MX Tang, L. Rosado, BM Ross, M. Verbitsky, S. Kisselev, ED Louis, C. Comella, Fréquence des mutations connues dans la maladie de Parkinson à début précoce : implications pour le conseil génétique : l'étude du consortium sur le risque de maladie de Parkinson à début précoce, Archives of neurology 67(9) (2010) 1116-1122.
-
W. Poewe, K. Seppi, CM Tanner, GM Halliday, P. Brundin, J. Volkmann, A.-E. Schrag, AE Lang, Maladie de Parkinson, Nature Reviews Disease primers 3(1) (2017) 1-21.
-
JO Day, S. Mullin, La génétique de la maladie de Parkinson et ses implications pour la pratique clinique, Genes 12(7) (2021) 1006.
-
M. Kasten, C. Hartmann, J. Hampf, S. Schaake, A. Westenberger, EJ Vollstedt, A. Balck, A. Domingo, F. Vulinovic, M. Dulovic, I. Zorn, H. Madoev, H. Zehnle, CM Lembeck, L. Schawe, J. Reginold, J. Huang, IR König, L. Bertram, C. Marras, K. Lohmann, CM Lill, C. Klein, Relations génotype-phénotype pour les gènes de la maladie de Parkinson Parkin, PINK1, DJ1 : revue systématique MDSGene, Mov Disord 33(5) (2018) 730-741.
-
I. Datta, S. Jagtap, C. Potdar, R. Yadav, P. Pal, Génération de cellules souches pluripotentes induites (NIMHi001-A) à partir d'un patient atteint de la maladie de Parkinson d'origine indienne de l'Est porteur de la variante LRRK2 I1371V, Stem Cell Research 44 (2020) 101768.
-
Jagtap S, Potdar C, Yadav R, Pal PK, Datta I. Les neurones dopaminergiques différenciés à partir de cellules souches pluripotentes induites par LRRK2 I1371V présentent un rendement inférieur, une pathologie de l'α-synucléine et une altération fonctionnelle. ACS Chem Neurosci. 2022 sept. 7 ; 13(17) : 2632-2645. doi : 10.1021/acschemneuro.2c00297. Publication en ligne du 2022 août 25. PMID : 36006382.
-
P. Amami, T. De Santis, F. Invernizzi, B. Garavaglia, A. Albanese, Comportement de contrôle des impulsions chez les patients parkinsoniens mutés GBA, Journal of the Neurological Sciences 421 (2021) 117291.