 VOLUME 26, NUMÉRO 1 • Mars 2022. Numéro complet »

Points forts de la série de discussions vidéo sur les cas MDS-AOS 2021
Partager: Tweet
La série de discussions de cas vidéo MDS-AOS était un événement en cinq parties, lancé en mars 2021 et se poursuivant jusqu'en décembre 2021. Cette initiative a été développée pour répondre à l'enquête sur les besoins de formation des membres de la section Asie et Océanie de la MDS (MDS-AOS) et viser à favoriser les interactions entre les pays en partageant des cas intéressants et les meilleures pratiques pendant la pandémie de COVID-19. Les directeurs de cours étaient le Dr Pramod Kumar Pal, professeur de neurologie à l'Institut national de la santé mentale et des neurosciences (NIMHANS) de Bangalore, en Inde, et le Dr Pattamon Panyakaew, professeur adjoint de neurologie au Centre d'excellence Chulalongkorn pour la maladie de Parkinson et les troubles du mouvement associés de l'Université Chulalongkorn de Bangkok, en Thaïlande.
Les objectifs d'apprentissage de ce cours étaient de reconnaître un ensemble de phénoménologies et d'acquérir les connaissances de base pour aborder diverses manifestations typiques et atypiques de troubles du mouvement courants et rares, dont certains sont fréquents dans la région AOS. À l'issue du cours, les participants seront familiarisés avec divers troubles du mouvement courants et rares, plus particulièrement ceux propres à la région AOS, et auront acquis les compétences nécessaires à une approche diagnostique systématique de ces troubles.
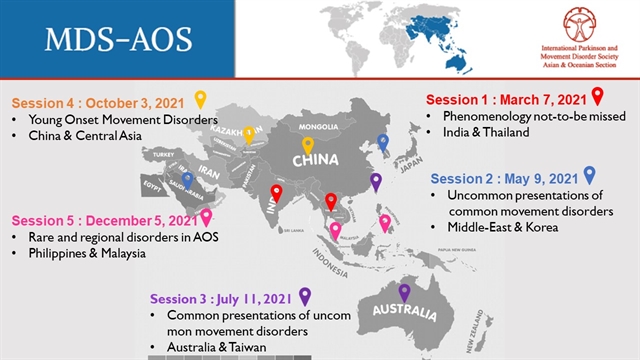
Chaque séance de deux heures était consacrée à des cas vidéo, portant sur un sujet particulier, provenant de deux pays ou régions différents du MDS-AOS. Des experts universitaires (intervenants principaux) de dix pays/régions différents ont été sélectionnés en collaboration avec diverses sociétés locales/régionales du MDS-AOS. Ils ont été chargés de constituer une équipe de présentateurs (collègues/étudiants) et de sélectionner des cas en fonction du sujet attribué, en mettant l'accent sur les cas typiques et atypiques rencontrés dans leur région.
Au total, 13 pays de la région MDS-AOS ont participé à des présentations de cas vidéo en direct ; deux pays ont présenté leurs travaux dans chaque partie. Nous avons conservé le format de discussion de cas vidéo afin qu'il soit familier à la plupart de nos membres, mais le jumelage entre deux pays hôtes visait à renforcer l'engagement entre les deux pays participants, où des présentations nationales étaient mises en avant. Chaque pays disposait d'une équipe de deux à cinq présentateurs, dirigée par un professeur expérimenté, qui présentaient et analysaient des cas spécifiques à son pays. Chaque pays disposait de 2 minutes pour présenter ses cas et de 5 minutes pour une séance de questions-réponses.
Les facultés supérieures comprenaient : (a) Partie 1 : Dr Pattamon Panyakaew (Thaïlande), Dr Pramod Kumar Pal (Inde) ; b) Partie 2 : Dr Shivam Mittal (Émirats arabes unis) et Dr Tae-Beom Ahn (République de Corée) ; (c) Partie 3 : Dr Victor Fung (Australie) et Dr Chin-Hsien Lin (Taiwan) ; d) Partie 4 : Dr Baorong Zhang (Chine) et Dr Cholpon Shambetova (Kirghizistan) ; et (e) Partie 5 : Dr Arlene R. Ng (Philippines) et Dr Shen-Yang Lim (Malaisie).
Outre les dix professeurs seniors (dont certains ont présenté des cas), 33 autres professeurs/stagiaires/boursiers ont présenté et discuté des cas (2 de chaque côté de l'Inde et de Taïwan, 3 de chaque côté de la Thaïlande, du Moyen-Orient, de l'Australie et de l'Asie centrale, 4 de chaque côté de la Corée, de la Chine et des Philippines, et 5 de chaque côté de la Malaisie). Au total, 75 cas vidéo ont été présentés lors de la série de discussions de cas vidéo en 5 parties.
Mme Stephanie Jensen et M. Eric Johnson du MDS ont assuré le secrétariat pendant toute la durée du cours.
Aller à:
Points forts: Session 1 | Session 2 | Session 3 | Session 4 | Session 5
Présence | RETOURS | Directions futures
Points forts:
Session 1 : Phénoménologies à ne pas manquer
La première partie de la série de discussions Vidéo-Cas a eu lieu le 7 mars 2021 et comprenait 17 cas provenant d'Inde et de Thaïlande sur le thème « Phénoménologies à ne pas manquer ».
Des cas bien étudiés, présentant des signes neurologiques et cliniques caractéristiques et/ou des résultats diagnostiques courants, ont été évoqués, ce qui permet d'établir un diagnostic. L'Inde a présenté trois groupes de cas :
-
Ataxie avec mouvements oculaires diagnostiques variés (saccades lentes dans SCA2, nystagmus descendant dans SCA6 et ataxie médiée par les anticorps anti-GAD, déviation oblique alternative dans le syndrome de Joubert).
-
Caractéristiques faciales diagnostiques dans les dystonies à médiation génétique (sourire idiot dans la maladie de Wilson, grimaces faciales dans la gangliosidose à GM1 de type III, signe de la mante dans la PKAN et nez bulbeux dans la dystonie liée à DYT28 –KMT2B).
-
Patients présentant des myoclonies caractéristiques qui ont permis de poser un diagnostic (myoclonies lentes avec EEG caractéristique dans le SSPE, myoclonies de sursaut et taches rouge cerise dans la gangliosidose à GM2 et myoclonies photosensibles brèves avec ondes triphasiques correspondantes dans la MCJ).
La Thaïlande a présenté trois groupes de phénoménologies à ne pas manquer :
-
Troubles neuromusculaires pouvant imiter des troubles du mouvement (myasthénie grave avec faiblesse du masséter imitant une dystonie à ouverture de la mâchoire) et pouvant se présenter avec des mouvements anormaux (maladie d'Hirayama se présentant avec une polyminimyoclonie).
-
Reconnaissance d'une phénoménologie unique qui peut conduire à une localisation précise (tremblement de Holmes avec ophtalmoplégie totale unilatérale et hochement oculaire monoculaire controlatéral pointant vers une lésion du pont au mésencéphale) et à une étiologie (apparition subaiguë de réactions de sursaut exagérées avec encéphalopathie pointant vers une encéphalite progressive avec rigidité et myoclonie (PERM).
-
Les mouvements bizarres dus à l’épilepsie du lobe frontal due à la neurocysticercose chez un jeune adulte ne sont pas équivalents aux troubles psychogènes.
La Thaïlande a également souligné l’utilité des tests de neurophysiologie pour aider au diagnostic de certaines phénoménologies.
Session 2 : Présentations inhabituelles de troubles du mouvement courants
La deuxième partie de la série de discussions vidéo sur les cas a eu lieu le 9 mai 2021 et comprenait 16 cas provenant des Émirats arabes unis/Moyen-Orient et de la République de Corée sur le thème « Présentations inhabituelles de troubles du mouvement courants ».
Dix cas ont été présentés par quatre intervenants des Émirats arabes unis et du Soudan. Trois catégories ont été retenues :
-
Patients atteints de MP avec des présentations inhabituelles : un patient atteint de MP avec une amélioration des fluctuations motrices avec le Zolpidem, un homme d'âge moyen atteint de MP présentant un tremblement de repos tronculaire de type « danse du ventre » avec une excellente réponse après DBS, et un patient atteint de MP présentant une dystonie cervicale.
-
Causes génétiques de la maladie de Parkinson à début juvénile (nouvelle mutation du gène PARK2 et série de cas de mutation PINK1 au Soudan).
-
Patients présentant des formes inhabituelles de dystonie (posture inhabituelle de la main griffée dans la neurodégénérescence associée à la panthothénate kinase (PKAN), dystonie oromandibulaire spécifique à la tâche « sheesha/hukkah » (pipe à eau), dystonie-parkinsonisme sensible à la lévodopa en raison de mutations DNAJC6, dystonie-parkinsonisme liée à VAC14 avec un bon bénéfice de la stimulation cérébrale profonde).
Les points saillants de la présentation de la Corée comprenaient :
-
Présentation clinique asymétrique avec signe MCP unilatéral chez un patient atteint d'AMS,
-
Apraxie de l'ouverture des paupières comme manifestation initiale de la PSP,
-
Ouverture de la mâchoire et dystonie linguale comme manifestation de SCA2,
-
Tremblement du cou chez un patient atteint de troubles du mouvement induits par le lévosulpiride, et
-
Une jeune fille de 16 ans présentant des problèmes de marche en raison d’une mutation faux-sens hétérozygote du gène GCH1.
Séance 3 : Présentations courantes des troubles du mouvement rares
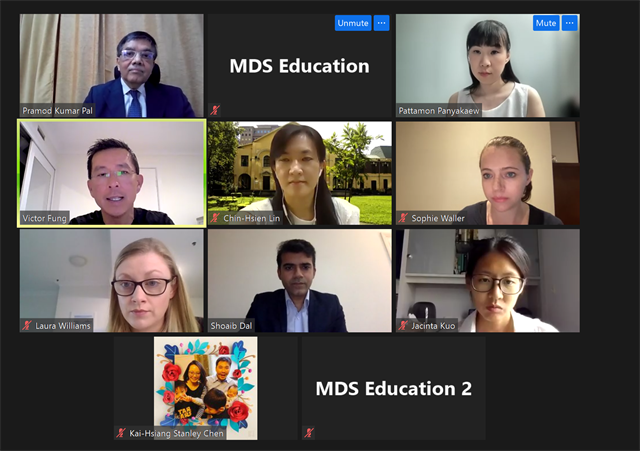
La troisième partie de la série de discussions vidéo sur les cas a eu lieu le 11 juillet 2021 et comprenait 18 cas d'Australie et de Taïwan sur les « Présentations courantes de troubles du mouvement peu courants ».
Lors de présentations en provenance de Taïwan, trois adultes présentaient des difficultés progressives de marche, mais présentaient divers troubles rares :
-
Myélopathie associée au virus T-lymphotrophique humain de type 1,
-
Paraplégie spastique autosomique dominante (SPG30) et
-
Syndrome de la personne raide.
Une autre observation intéressante a été la présence d’un signe d’imagerie relativement courant – l’« œil du tigre » sur l’IRM T2-W dans trois troubles génétiques du mouvement peu courants :
-
Une femme de 35 ans présentant des difficultés d'écriture et des troubles de l'élocution depuis l'âge de 10 ans, diagnostiquée comme PKAN (mutation PANK2).
-
Un homme de 27 ans présentant une rigidité généralisée progressive rapide et une réponse lente depuis 1 an diagnostiquée comme MPAN (mutation hétérozygote C19orf12).
-
Un homme de 25 ans atteint d'ataxie cérébelleuse à progression lente depuis la petite enfance, diagnostiqué comme SCA28 (mutation hétérozygote de novo AFG3L2 (c.2021_2023delCCT)).
Les trois derniers patients présentaient des symptômes de parkinsonisme variable et de dystonie/myoclonie et ont été diagnostiqués avec des troubles peu courants :
-
Un homme de 26 ans originaire des Philippines atteint de dystonie généralisée avec un syndrome parkinsonien léger, diagnostiqué comme hétérozygote avec une mutation TAF1 c.94C>T (p.Arg32Cys) (DYT3),
-
Une femme de 24 ans présentant des secousses occasionnelles et de la maladresse depuis 9 ans présentait une mutation hétérozygote du gène ANO3 (DYT24), c.A2053G (p.S685G) sur l'exon 21, et
-
Une femme de 51 ans présentant des difficultés aiguës de prononciation et de mouvements de la main s'est avérée avoir une substitution hétérozygote ATP1A3 (c.G1825A/p.D609N) (dystonie-parkinsonisme à apparition rapide ; DYT12).
La faculté a souligné l'importance de reconnaître la présentation typique des maladies avec une phénoménologie combinée, d'observer de près les membres de la famille du patient et de savoir qu'une mutation de novo se produit toujours.
L'équipe australienne a présenté neuf troubles du mouvement rares et bien documentés : la maladie de Nieman Pick (NPD), la chorée-acanthocytose, le syndrome auto-immun lié au gène CASPR 2, la mutation hétérozygote ANO10, le spectre de neuropathie ataxique sensorielle (SANDO) secondaire à une mutation hétérozygote composée de POLG, SCA17, le déficit en GABA-transaminase, la galactosémie classique et la maladie de Gaucher.
Les observations importantes tirées des présentations de l’Australie comprenaient :
-
Le trouble de la personnalité narcissique à l'âge adulte peut se manifester par des manifestations psychiatriques variées, compliquées par des troubles du mouvement induits par les neuroleptiques. Il est important de rechercher une ataxie, une paralysie supranucléaire du regard vertical, des signes de rétraction de la tête, et l'absence d'organomégalie ne doit pas nécessairement dissuader de poser ce diagnostic.
-
Dans la chorée-acanthocytose, les manifestations neuropsychiatriques peuvent être les premiers symptômes, et les indices importants pour le diagnostic comprennent l'hérédité autosomique récessive, la neuropathie périphérique, les crises d'épilepsie et les acanthocytes dans le frottis sanguin périphérique.
-
Le déclin cognitif, la labilité émotionnelle et les mouvements saccadés du tronc et des extrémités chez les personnes âgées nécessitent souvent des investigations pour des syndromes encéphalitiques auto-immuns.
Ces cas ont mis en évidence que la psychose ou le dysfonctionnement cognitif peuvent être une manifestation clinique révélatrice d'un syndrome rare de troubles du mouvement. L'examen des troubles du mouvement oculaire peut constituer un indice diagnostique précoce et majeur. Le traitement par neuroleptiques peut brouiller le tableau clinique.
Le diagnostic des ataxies sporadiques de l'adulte est toujours un cauchemar pour les spécialistes des troubles du mouvement. L'équipe australienne a présenté de manière exhaustive trois cas génétiquement étudiés d'ataxies cérébelleuses progressives sporadiques de l'adulte. Le diagnostic final incluait : (i) des mutations hétérozygotes composées du gène ANO3, (ii) des mutations hétérozygotes composées du gène POLG (anciennement appelé spectre de neuropathie ataxique sensorielle [SANDO]) et (iii) SCA10.
Les indices concernant ces cas rares comprenaient :
-
Vaisseaux scléraux tortueux, nystagmus descendant, bradykinésie, fasciculations, troubles cognitifs, troubles sphincters et signe pyramidal avec atrophie cérébelleuse sévère dans les ataxies associées à ANO10.
-
Ataxie cérébelleuse, signes cliniques et électrophysiologiques de neuropathie sensorielle, saccades lentes et restriction du regard, ptosis bilatéral léger, antécédents de migraine et lésions de la substance blanche dans les hémisphères cérébelleux et les thalamus dans les ataxies de mutation POLG.
-
Ataxie cérébelleuse progressive avec signes extrapyramidaux variables (dystonie, chorée, parkinsonisme), signes pyramidaux, démence, troubles psychiatriques, épilepsie, hyperintensité striatale (bien que non spécifique) dans le SCA17.
Les trois derniers cas ont démontré des présentations « courantes » de plusieurs troubles du mouvement rares, potentiellement traitables, apparus dans l’enfance (souvent qualifiés de « paralysie cérébrale ») :
-
Une femme de 27 ans présentant un déficit en GABA-transaminase (encéphalopathie infantile/néonatale, convulsions, mouvements hyperkinétiques dont choréoathétose).
-
Une femme de 31 ans atteinte de galactosémie (déficience intellectuelle, troubles psychiatriques, dystonie, tremblements, ataxie, insuffisance ovarienne prématurée).
-
Une femme de 31 ans atteinte de la maladie de Gaucher neuropathique (atteinte viscérale, paralysie du regard horizontal, convulsions, ataxie, déficience intellectuelle).
Session 4 : Troubles du mouvement à début précoce
La quatrième partie de la série de discussions sur les cas vidéo a eu lieu le 3 octobre 2021 et comprenait 15 cas provenant de Chine et de trois pays d'Asie centrale - le Kirghizistan, le Kazakhstan et l'Ouzbékistan - sur les « troubles du mouvement à apparition précoce ».
La Chine a présenté trois cas intéressants de troubles du mouvement à début précoce :
-
Une femme de 23 ans présentait des épisodes récurrents de mouvements involontaires après 13 ans d'exercice physique prolongé. On lui a finalement diagnostiqué une variante hétérozygote du gène SLC2A1 : c.997C>T p.R333W.
-
Un patient atteint de parkinsonisme à début précoce avec un léger déficit cognitif diagnostiqué avec PSEN1, le gène responsable de la maladie d'Alzheimer.
-
Un homme de 34 ans atteint de la maladie de Parkinson à un stade précoce a été diagnostiqué avec une délétion dans l'exon 3 du gène PARK2.
Il a été souligné que les patients porteurs d'une mutation PSEN1 pourraient présenter un parkinsonisme précoce important qui pourrait être atypique pour tout parkinsonisme atypique (comme le PSP, le CBD ou le MSA) et qu'un suivi à long terme est justifié.
Les trois pays d'Asie centrale ont présenté plusieurs cas intéressants de troubles du mouvement d'apparition précoce. Un patient de 54 ans, présentant les premiers symptômes de « crampe de l'écrivain » à l'âge de 13 ans, a été ultérieurement diagnostiqué porteur d'un variant faux-sens hétérozygote du gène THAP1 (NM_018105.3) c.52A>C, p.(Lys18Gln) (DYT6). Il est intéressant de noter qu'ultérieurement, le traitement par trihexiphénydil a complètement modifié le phénotype clinique en un trouble à prédominance choréiforme, soulignant ainsi l'importance de documenter la nature du premier symptôme (dystonie focale de la main) et la possibilité que les troubles du mouvement ultérieurs induits par les médicaments induisent le clinicien en erreur. Ce patient a présenté une excellente amélioration grâce à la stimulation cérébrale profonde bilatérale par GPi.
D'autres cas intéressants et bien démontrés comprenaient 3 patients atteints de la maladie de Wilson et des enfants atteints de myoclonie bénigne du sommeil néonatale et du syndrome de West.
Session 5 : Troubles du mouvement rares et régionaux dans l'AOS
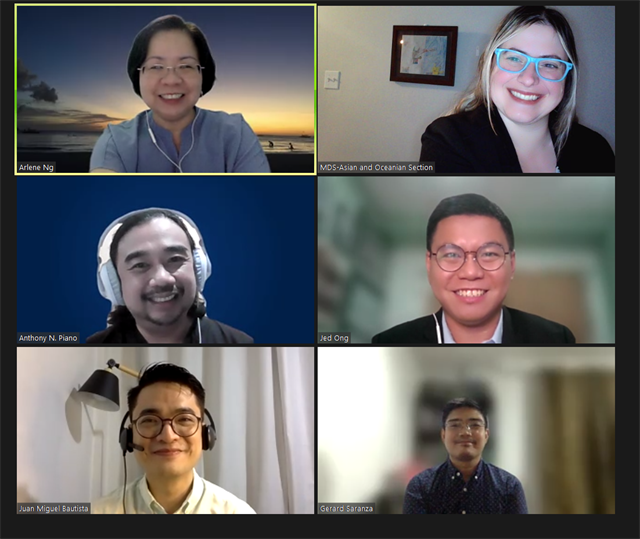
La cinquième partie de la série de discussions sur les cas vidéo a eu lieu le 5 décembre 2021 et comprenait huit cas génétiquement prouvés provenant des Philippines et de Malaisie sur les « troubles rares et régionaux du mouvement dans l'AOS ».
Les cas les plus marquants, d'importance historique et décrits pour la première fois sur l'île de Panay aux Philippines – dystonie liée à l'X et syndrome parkinsonien (XDP ; DYT3) (maladie de Lubag) – ont été présentés, soulignant que les femmes peuvent également présenter des symptômes. Parmi les autres cas observés aux Philippines, on peut citer l'ataxie télangiectasie, le DYT11 et un cas de syndrome opsoclonique-myoclonique-ataxie chez un patient atteint de méningite tuberculeuse et d'infection par le VIH.
Les présentations de Malaisie ont mis l'accent sur le YOPD génétique et comprenaient la mutation PINK1 (p.Leu347Pro), la mutation PRKN, un patient YOPD présentant de graves troubles cognitifs avec une mutation DJ-1 et un patient avec une mutation GBA p.G241R (LP) + une délétion hétérozygote unique de l'exon 3 PRKN.
Présence :
Au total, 833 inscriptions (dont 96 % étaient des membres du MDS) ont été enregistrées, provenant de 72 pays, avec un nombre maximal de vues simultanées de 163. Les deux tiers des inscriptions provenaient des pays membres de l'AOS et 83.5 % des participants provenaient de la région AOS. Les principaux pays participants étaient la Thaïlande, l'Inde, Taïwan, l'Australie, la Malaisie, la République de Corée, l'Indonésie, Singapour, le Royaume-Uni et la Roumanie.
Retour d'information:
(a) Qualité du cours :
Entre 95 et 100 % des participants ont convenu que le programme était de grande qualité, instructif, intéressant et bien organisé, et que le contenu répondait aux objectifs et était pertinent pour leur pratique ou leurs recherches. Le programme a été perçu comme une excellente ressource pour en apprendre davantage sur les troubles du mouvement. La majorité d'entre eux ont convenu qu'ils modifieraient leur pratique ou leur approche de la recherche grâce à ce programme et qu'ils recommanderaient ce cours à un collègue.
(b) Changements perçus après le cours :
De nombreux délégués ont exprimé leur point de vue sur la manière dont les connaissances acquises lors de ce cours changeront leur pratique : (i) une meilleure compréhension des détails des symptômes et des indices phénoménologiques des troubles du mouvement courants et rares, ce qui les aidera dans une approche systématique de leurs patients, (ii) une plus grande sensibilisation aux présentations inhabituelles des troubles du mouvement courants ainsi qu'aux troubles du mouvement à début précoce, (iii) une plus grande confiance dans le diagnostic des troubles avec myoclonie et dystonie et une sensibilisation aux tremblements neuromusculaires, (iv) l'importance de reconnaître les anomalies subtiles des mouvements oculaires qui peuvent aider au diagnostic différentiel de divers troubles du mouvement, (v) l'utilisation appropriée des tests diagnostiques pour les marqueurs paranéoplasiques ou post-infectieux, et (vi) une sensibilisation et une confiance accrues dans le diagnostic des troubles génétiques et l'utilité des tests génétiques actuellement disponibles.
(c) Suggestions d’amélioration des cours futurs :
À la fin de chaque session, les délégués ont fourni des commentaires importants sur la manière d'améliorer les cours futurs. Parmi les suggestions importantes, on peut citer : (i) ralentir le rythme des présentations afin de faciliter le suivi de toutes les informations présentées, en particulier pour les personnes dont l'anglais n'est pas la langue maternelle ; (ii) inclure davantage de cas vidéo et consacrer plus de temps à l'examen ; (iii) inclure davantage d'informations sur la rééducation et la physiothérapie ; (iv) offrir davantage d'opportunités d'interaction et de participation aux participants et prévoir plus de temps pour discuter des cas et poser des questions ; (v) améliorer la qualité vidéo de certains cas ; et (vii) axer la discussion sur le diagnostic clinique avant les tests génétiques, car tous les participants ne sont pas capables de réaliser un séquençage génétique, en particulier dans les pays à faibles ressources.
Conclusions et orientations futures :
La série de discussions vidéo sur les cas MDS-AOS est un programme de formation longitudinal permettant aux enseignants de différents pays de l'AOS de partager leurs expériences sur la reconnaissance de diverses phénoménologies et l'orientation des approches cliniques de ces cas intéressants. Nous espérons que ce cours deviendra un modèle et perpétuera la tradition de notre section, et que des enseignants d'autres pays pourront s'y impliquer et partager leurs cas intéressants à l'avenir.
Partager: Tweet